Introduzione
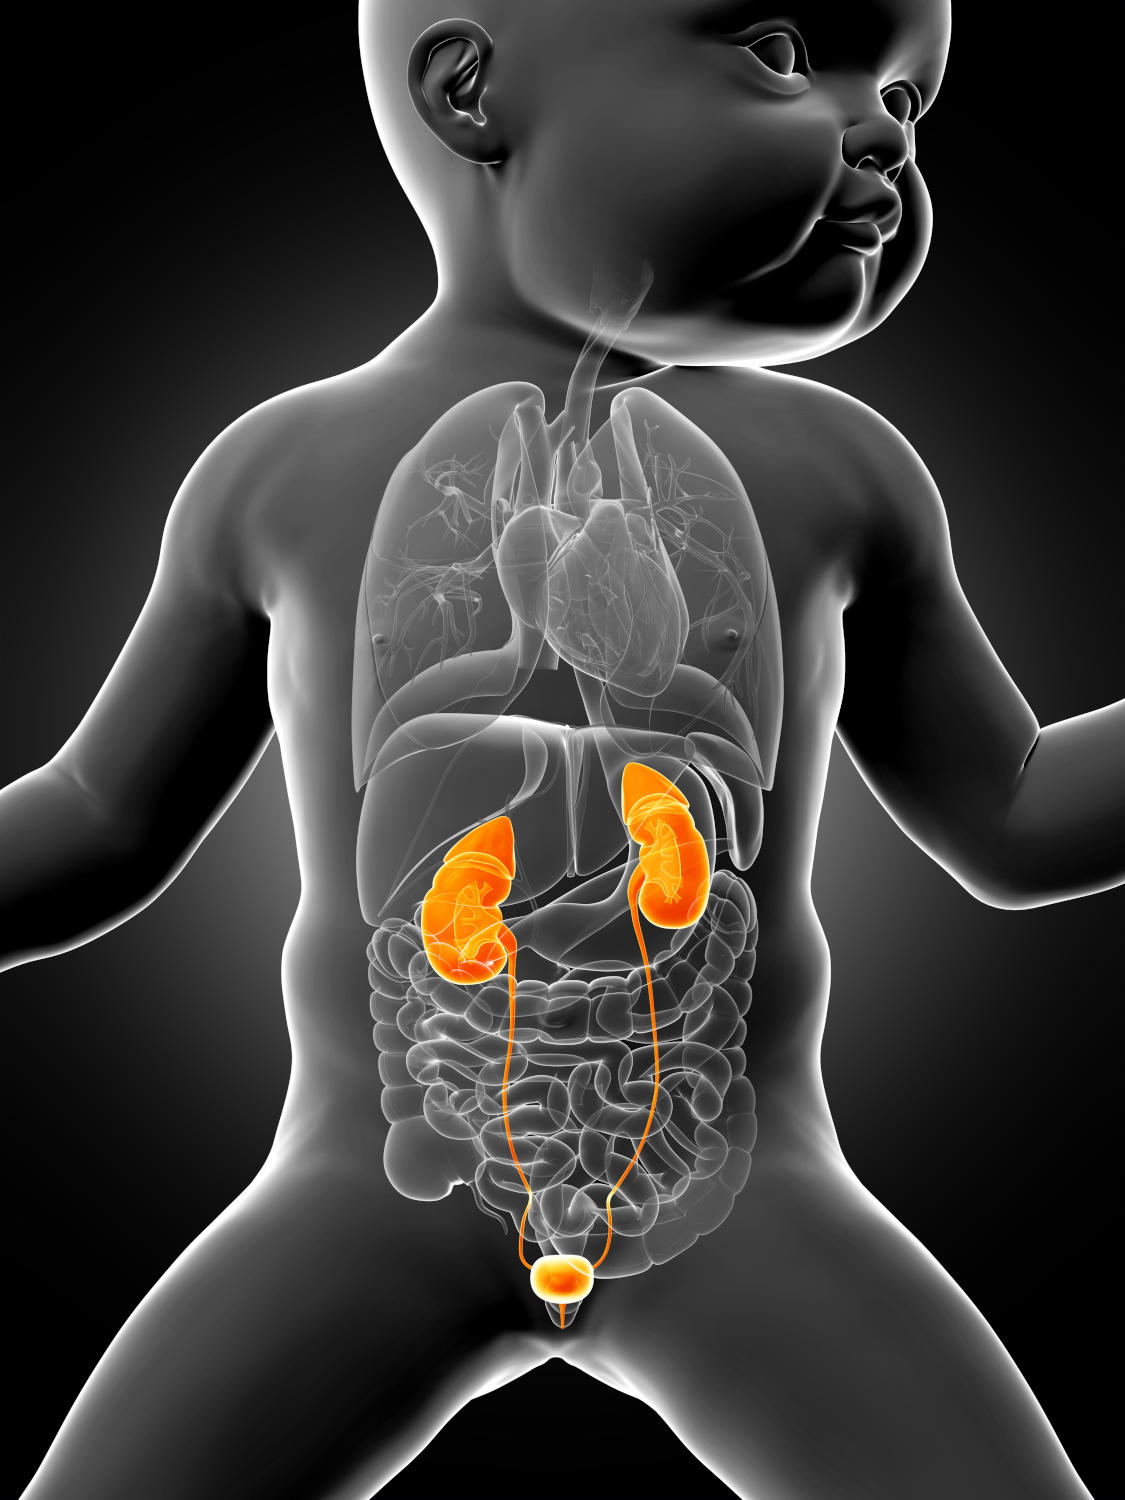
La sindrome di Bartter è una malattia genetica che altera la funzione dei reni; è caratterizzata da diverse anomalie elettrolitiche, tra cui insufficienti livelli di alcuni minerali.
In alcuni casi la condizione diventa evidente ancora prima della nascita, con lo sviluppo di polidramnios (eccesso di liquido amniotico, il fluido che circonda il feto), condizione che aumenta il rischio di parto prematuro.
Durante l’infanzia si osserva spesso un ritardo della crescita ed un peso ridotto, con un’eccessiva perdita di sodio nelle urine che porta a disidratazione, costipazione e aumento della produzione di urina (poliuria). In alcune forme vengono inoltre perse attraverso l’urina grandi quantità di calcio (ipercalciuria), con un possibile indebolimento delle ossa; una parte del calcio può depositarsi nei reni, causando nefrocalcinosi.
La sindrome causa carenza di potassio nel sangue (ipokaliemia), che può manifestarsi con debolezza muscolare, crampi e affaticamento.
La sindrome di Bartter è una condizione cronica e ad oggi non è possibile correggerne direttamente la causa genetica. Le forme gravi non diagnosticate o non trattate possono essere pericolose per la vita, soprattutto a causa della disidratazione e degli squilibri elettrolitici. Nel tempo alcuni pazienti possono inoltre sviluppare una malattia renale cronica. La prognosi complessiva dipende tuttavia dal difetto genetico e dalla gravità della malattia: con un trattamento adeguato e controlli regolari, molti pazienti possono condurre una vita soddisfacente.
Una diagnosi precoce e il trattamento fin dall’infanzia possono favorire una crescita adeguata e ridurre il rischio di complicazioni.
Shutterstock/SciePro
Cause
La sindrome di Bartter è una malattia genetica, trasmessa dai genitori al momento del concepimento; può essere causata da alterazioni di diversi geni responsabili della regolazione della funzione renale.
Le proteine prodotte da questi geni sono coinvolte nel riassorbimento del sale da parte dei reni e una mutazione in uno qualsiasi di questi geni può comprometterne la capacità di riassorbimento. A cascata vengono influenzati anche i meccanismi regolatori del riassorbimento di altri atomi carichi (ioni), tra cui potassio e calcio, e parallelamente si verifica anche un’eccessiva perdita di liquidi che provoca l’attivazione del sistema renina-angiotensina-aldosterone e il conseguente iperaldosteronismo secondario. Si osservano quindi livelli elevati di renina e aldosterone, generalmente senza ipertensione.
Il conseguente squilibrio idrico ed elettrolitico è la causa delle principali caratteristiche cliniche della sindrome di Bartter.
Nel complesso la sindrome di Bartter si verifica in circa 1 persona su 1.000.000 ed è molto meno comune della sindrome di Gitelman.
Le manifestazioni possono essere raggruppate in alcune forme cliniche principali.
- Le forme prenatali o neonatali, spesso associate ai tipi 1, 2 e 4, possono causare polidramnios, parto prematuro e disturbi importanti fin dai primi giorni di vita.
- La forma tradizionalmente definita classica, spesso associata al tipo 3, tende a comparire durante l’infanzia e presenta una gravità molto variabile.
- La forma prenatale transitoria associata al gene MAGED2 colpisce soprattutto i maschi e tende a migliorare spontaneamente nei primi mesi di vita.
Una volta identificate le cause genetiche, i ricercatori hanno distinto il disturbo in diversi tipi in base ai geni coinvolti.
- Il tipo 1 è associato al gene SLC12A1 e il tipo 2 al gene KCNJ1.
- Il tipo 3 è associato al gene CLCNKB e presenta uno spettro molto ampio, dalle forme infantili a quadri più lievi simili alla sindrome di Gitelman.
- Il tipo 4 è causato da alterazioni del gene BSND oppure, più raramente, da alterazioni combinate dei geni CLCNKA e CLCNKB. È generalmente associato a sordità neurosensoriale.
- Il tipo 5 transitorio è causato da alterazioni del gene MAGED2 ed è trasmesso attraverso il cromosoma X.
Trasmissione genetica
I tipi 1, 2, 3 e 4 vengono generalmente trasmessi mediante un modello autosomico recessivo: è cioè necessario che entrambe le copie del gene presentino un difetto, con una copia ereditata da ciascun genitore.
I genitori di un paziente affetto da una condizione autosomica recessiva in genere sono portatori sani, ovvero portano un’unica copia del gene mutato, che da sola non è sufficiente a causare segni e sintomi.
Ogni figlio nato da una coppia di portatori sani ha, a ogni gravidanza, il 25% di probabilità di manifestare la malattia e il 50% di essere a sua volta portatore sano.
La forma transitoria associata a MAGED2 segue invece una trasmissione legata al cromosoma X e interessa prevalentemente i maschi. La consulenza genetica permette di chiarire il rischio per i familiari in base al gene coinvolto.
Sindrome di Bartter secondaria
È stato descritto un raro quadro acquisito simile alla sindrome di Bartter durante o dopo l’assunzione di antibiotici aminoglicosidici. Non si tratta di una forma ereditaria e richiede una valutazione medica per individuare il farmaco responsabile ed escludere altre cause di perdita di sali.
Sintomi
L’età di insorgenza, la gravità e i sintomi specifici possono variare notevolmente da un paziente all’altro, anche tra persone affette dallo stesso sottotipo; il quadro può andare da una sintomatologia lieve allo sviluppo di complicazioni gravi, potenzialmente letali.
Al di fuori delle forme che esordiscono prima della nascita, la sindrome di Bartter diventa evidente di norma nell’infanzia o nell’adolescenza, mostrando una crescita stentata e sintomi quali:
- eccessiva produzione di urina (poliuria) e conseguente sete (polidipsia),
- disidratazione,
- stanchezza severa, fino a una vera e propria letargia,
- crampi,
- vomito,
- stitichezza.
Alcuni bambini possono manifestare un forte desiderio di sale, a testimonianza della grave perdita di sodio.
I pazienti possono apparire esteticamente emaciati (deperiti, magri, provati dalla condizione) e con fronte prominente, occhi grandi, strabismo, orecchie sporgenti e bocca cadente, assumendo una caratteristica espressione “imbronciata”. Nei tipi 4A e 4B può essere presente sordità neurosensoriale, dovuta a un’alterazione dell’orecchio interno.
I valori di pressione sanguigna sono generalmente normali-bassi e in alcuni pazienti può essere presente ipotensione. La pressione alta non è una caratteristica tipica della sindrome e, se compare, richiede la ricerca di altre cause o di complicazioni renali.
I soggetti affetti da sindrome di Bartter prenatale presentano polidramnios e spesso vanno incontro a parto prematuro. Dopo la nascita possono comparire febbre inspiegata, produzione abbondante di urina, vomito e diarrea, con un elevato rischio di disidratazione. La sordità neurosensoriale riguarda soprattutto le forme di tipo 4.
Complicazioni
In alcuni individui che manifestano squilibri elettrolitici significativi possono svilupparsi gravi complicazioni, come battiti cardiaci irregolari (aritmie cardiache) o debolezza muscolare, fino alla paralisi. Sebbene rare, se non trattate queste aritmie cardiache possono potenzialmente progredire fino a causare un arresto cardiaco e una morte improvvisa.
I pazienti con sindromi di Bartter di tipo 1 e 2 hanno tipicamente livelli elevati di calcio nelle urine che possono portare alla deposizione di calcio nel rene (nefrocalcinosi). Nei casi lievi potrebbero non esserci sintomi associati o possono comparire disturbi come sangue nelle urine e calcoli renali.
Diagnosi
La diagnosi della sindrome di Bartter si basa sull’insieme di storia clinica, visita, esami del sangue e delle urine. Quando possibile, viene confermata mediante analisi genetica. Poiché i sintomi possono sovrapporsi a quelli di altre malattie o alla perdita di sali causata da farmaci e disturbi gastrointestinali, un singolo valore alterato non è sufficiente per formulare la diagnosi.
Valutazione clinica
Il medico raccoglie informazioni sull’eventuale presenza di polidramnios e parto prematuro, sull’età di comparsa dei sintomi e su episodi di poliuria, sete intensa, disidratazione, vomito ricorrente, febbre inspiegata e scarso accrescimento. Sono importanti anche la familiarità per disturbi simili e l’assunzione di diuretici, lassativi, antibiotici aminoglicosidici o altri medicinali.
La visita comprende la valutazione dello stato di idratazione e della pressione arteriosa. Nei bambini vengono controllati peso, altezza, velocità di crescita e sviluppo puberale. Debolezza muscolare, desiderio di sale e ritardo della crescita possono rafforzare il sospetto, ma non sono specifici della malattia.
Esami del sangue e delle urine
Gli esami iniziali comprendono in genere:
- sodio, potassio, cloruro, calcio e magnesio nel sangue;
- bicarbonato o emogasanalisi, per verificare la presenza di alcalosi metabolica;
- creatinina e altri parametri della funzione renale;
- renina e aldosterone, che sono generalmente elevati;
- elettroliti nelle urine, con valutazione della perdita renale di cloruro e potassio;
- rapporto calcio-creatinina nelle urine, utile per identificare l’ipercalciuria.
Il quadro più caratteristico è costituito da perdita renale di sale, potassio basso, cloruro basso, alcalosi metabolica e aumento di renina e aldosterone in presenza di una pressione normale o bassa. Queste alterazioni possono tuttavia essere incomplete. Nei primi giorni di vita l’alcalosi e l’ipokaliemia possono non essere ancora evidenti; nei neonati con tipo 2 può comparire inizialmente anche un aumento del potassio e un’acidosi transitoria.
Esami strumentali e genetici
L’ecografia renale è indicata per cercare nefrocalcinosi e calcoli. La tomografia computerizzata non è un esame di routine, perché espone a radiazioni, e viene riservata a situazioni selezionate, per esempio quando si sospetta un calcolo ostruttivo non definito dall’ecografia.
L’analisi genetica mediante un pannello di geni permette di confermare la diagnosi, definire il sottotipo e orientare la consulenza familiare. Un risultato negativo non esclude completamente la sindrome, soprattutto negli adulti o quando l’alterazione genetica non è rilevabile con il test utilizzato. In presenza di una forma di tipo 4 è indicata anche una valutazione dell’udito.
L’elettrocardiogramma e la valutazione cardiologica non sono necessari in tutti i pazienti, ma possono essere richiesti in caso di ipokaliemia severa, palpitazioni, svenimenti o sospette aritmie. I test di funzione tubulare che prevedono la somministrazione di furosemide o tiazidici non sono raccomandati di routine quando è disponibile l’analisi genetica, perché possono provocare un’ulteriore perdita di liquidi e sali.
Diagnosi prima della nascita
Un polidramnios precoce dovuto a un’eccessiva produzione di urina fetale può far sospettare una forma prenatale. Nei nuclei familiari in cui è già nota la mutazione, la diagnosi genetica prenatale può essere presa in considerazione dopo consulenza genetica e nel rispetto delle norme applicabili. La misurazione di elettroliti o aldosterone nel liquido amniotico non è considerata un esame diagnostico affidabile di routine.
Diagnosi differenziale
La sindrome di Gitelman è una delle principali condizioni da distinguere dalla sindrome di Bartter. Tende a manifestarsi più tardi ed è spesso associata a magnesio basso e a una ridotta eliminazione di calcio nelle urine, ma esistono forme con caratteristiche sovrapposte. L’analisi genetica è particolarmente utile nei casi dubbi.
Il medico deve inoltre escludere perdite di sali causate da vomito, diarrea congenita da cloruro, fibrosi cistica, abuso o uso non dichiarato di diuretici e lassativi e altre rare malattie dei tubuli renali. Un basso livello di cloruro nelle urine orienta più spesso verso una perdita extrarenale, come il vomito, mentre nella sindrome di Bartter la perdita renale di cloruro rimane inappropriatamente elevata. Nei casi selezionati può essere richiesta la ricerca di diuretici nelle urine.
Cura
Gli obiettivi della cura sono compensare le perdite di acqua e sali, controllare i sintomi, sostenere la crescita e ridurre il rischio di disidratazione, aritmie, nefrocalcinosi e danno renale. Non esiste un unico schema adatto a tutti: il trattamento deve essere personalizzato in base al difetto genetico, all’età, alla gravità delle perdite e ai risultati degli esami.
La gestione dovrebbe essere coordinata da un nefrologo, preferibilmente in un centro con esperienza nelle tubulopatie rare. Le dosi di integratori e farmaci non devono essere modificate autonomamente, perché sia una carenza sia un eccesso di elettroliti possono essere pericolosi.
Liquidi ed elettroliti
Il primo intervento consiste nel garantire un apporto di liquidi adeguato alle perdite urinarie. Nei neonati o durante episodi di disidratazione può essere necessaria la somministrazione di liquidi e sali per via endovenosa. I lattanti che non riescono ad assumere quantità sufficienti possono avere bisogno, temporaneamente, di un sondino per l’alimentazione, l’idratazione e la somministrazione degli integratori.
Il cloruro di sodio viene spesso prescritto per compensare la perdita renale di sale, mentre il cloruro di potassio è utilizzato per trattare l’ipokaliemia. Le dosi vengono suddivise nell’arco della giornata per migliorarne la tollerabilità. Non sempre è possibile o necessario normalizzare completamente il potassio: il medico stabilisce un obiettivo realistico in base ai sintomi, ai rischi cardiaci e agli effetti indesiderati dell’integrazione.
In una parte dei pazienti con tipo 1 o 2 può essere presente anche un’incapacità del rene di concentrare le urine, con rischio di disidratazione ipernatriemica. In questa situazione un’eccessiva integrazione di sale può aggravare la poliuria e deve essere gestita dallo specialista.
Quando il magnesio nel sangue è basso, soprattutto in alcune forme di tipo 3, possono essere prescritti integratori di magnesio. Questi prodotti possono provocare diarrea e disturbi addominali, per cui la dose deve essere aumentata gradualmente e adattata alla tollerabilità.
Farmaci antinfiammatori
Nei pazienti sintomatici, in particolare durante la prima infanzia, possono essere impiegati farmaci che riducono la produzione di prostaglandine. Queste sostanze contribuiscono all’eccessiva produzione di urina e alla perdita di sale. Tra i medicinali utilizzati rientrano l’indometacina, l’ibuprofene e, in casi selezionati, il celecoxib: appartengono alla famiglia dei farmaci antinfiammatori non steroidei o FANS.
I FANS possono ridurre la poliuria, migliorare l’equilibrio degli elettroliti e favorire la crescita, ma non sono necessari in tutti i pazienti. Possono causare irritazione, ulcera o sanguinamento gastrointestinale e contribuire al danno renale, soprattutto in caso di disidratazione. Prima di iniziare la terapia è quindi importante correggere un’eventuale riduzione del volume di sangue circolante e valutare la funzione renale.
Quando viene prescritto un FANS non selettivo può essere associato un farmaco per proteggere lo stomaco. Anche questa terapia richiede controlli, perché alcuni gastroprotettori possono ridurre ulteriormente il magnesio. Il trattamento va rivalutato periodicamente, utilizzando la dose efficace stabilita dallo specialista.
Trattamenti per casi selezionati
I diuretici risparmiatori di potassio, come spironolattone e amiloride, e i farmaci che bloccano il sistema renina-angiotensina non sono raccomandati di routine. Pur potendo aumentare il potassio, possono peggiorare la perdita di sodio, l’ipotensione e la riduzione del volume circolante, fino a provocare nei casi più gravi shock ipovolemico. Possono essere presi in considerazione soltanto dallo specialista quando persistono sintomi o alterazioni severe nonostante il trattamento standard.
I diuretici tiazidici non vengono normalmente utilizzati per ridurre il calcio nelle urine, perché possono aggravare pericolosamente la perdita di sale e la disidratazione.
Se un bambino continua a crescere poco nonostante un adeguato controllo della malattia e un sufficiente apporto calorico, può essere richiesta una valutazione endocrinologica. L’ormone della crescita non rappresenta una terapia abituale della sindrome di Bartter e viene considerato soltanto in presenza di una carenza documentata o di un’altra indicazione specialistica.
La dialisi e il trapianto renale sono riservati ai rari pazienti che sviluppano una malattia renale cronica avanzata.
Stile di vita e alimentazione
Il paziente deve poter bere e urinare liberamente, soprattutto durante il caldo, l’attività fisica e gli episodi di febbre. Il consumo di sale e di alimenti ricchi di potassio può essere incoraggiato, ma deve seguire il piano concordato con il nefrologo: non sostituisce gli integratori prescritti e non è adatto indistintamente a tutte le forme della malattia.
Nei bambini è importante assicurare un apporto calorico sufficiente con il supporto di un dietista quando necessario. Non vanno assunti autonomamente integratori, sostituti del sale, tisane diuretiche o ulteriori FANS da banco, perché possono alterare gli elettroliti, interagire con la terapia o danneggiare i reni.
Gravidanza e periodo neonatale
Se il polidramnios è grave, la gravidanza deve essere seguita da un gruppo multidisciplinare che comprenda medicina materno-fetale, neonatologia e nefrologia pediatrica. Procedure come il drenaggio ripetuto del liquido amniotico o la somministrazione di FANS alla madre non sono trattamenti di routine: le evidenze sui benefici sono limitate e i FANS possono causare gravi effetti sul feto, compresa la chiusura prematura del dotto arterioso. Se vengono presi in considerazione, richiedono un attento monitoraggio specialistico.
Controlli e situazioni urgenti
Il follow-up comprende il controllo della crescita, dell’idratazione, della pressione, degli elettroliti, dell’equilibrio acido-base e della funzione renale. Vengono inoltre controllati il calcio nelle urine e, in base al caso, l’ormone paratiroideo e la concentrazione delle urine. L’ecografia renale viene generalmente ripetuta ogni 12-24 mesi per monitorare nefrocalcinosi, calcoli e possibili ostruzioni.
Neonati e bambini piccoli richiedono in genere controlli almeno ogni 3-6 mesi, mentre nei bambini più grandi e negli adulti stabili gli appuntamenti sono spesso programmati ogni 6-12 mesi. La frequenza aumenta in caso di sintomi, modifiche della terapia, gravidanza o peggioramento della funzione renale.
È necessario contattare rapidamente il medico in caso di febbre, vomito o diarrea persistenti, difficoltà a bere, marcata riduzione del peso, sonnolenza, peggioramento della debolezza o segni di disidratazione. Palpitazioni, svenimento, confusione, paralisi o incapacità di assumere liquidi richiedono una valutazione urgente. È utile concordare in anticipo con il centro curante un piano per le malattie intercorrenti e per le situazioni in cui gli integratori non possono essere assunti regolarmente.
Fonti e bibliografia
- Bartter Syndrome – Syed Rizwan A. Bokhari; Hassam Zulfiqar; Abeera Mansur.
- MedLinePlus
- RareDiseases
- Ospedale Bambino Gesù
Tutti gli aggiornamenti su salute, alimentazione e benessere.