Introduzione
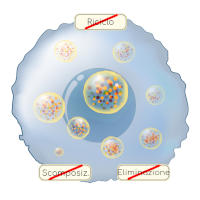
La malattia di Fabry, nota anche come deficit di alfa-galattosidasi A, è una malattia metabolica ereditaria e multisistemica. È causata dalla ridotta o assente attività dell’enzima alfa-galattosidasi A, necessario per degradare alcune sostanze lipidiche, cioè grassi complessi chiamati glicosfingolipidi. Il difetto genetico provoca il progressivo accumulo di queste sostanze nelle cellule, con possibile coinvolgimento di sistema nervoso, pelle, occhi, reni, cuore e vasi sanguigni.
I maschi con la forma classica tendono a manifestare sintomi più precoci, ma anche le femmine possono sviluppare una malattia importante. L’insorgenza avviene spesso durante l’infanzia o l’adolescenza, anche se esistono forme a esordio tardivo. Tra i segni caratteristici rientrano:
- dolore bruciante alle mani e ai piedi, che può peggiorare con il caldo, la febbre o l’esercizio fisico;
- depositi nella cornea, chiamati cornea verticillata, che in genere non compromettono la vista;
- coinvolgimento dei vasi sanguigni e del cuore, associato a un maggiore rischio di ictus, aritmie e scompenso cardiaco; possono verificarsi anche ischemia e infarto, sebbene siano manifestazioni meno specifiche.
Tra gli altri sintomi si annoverano:
- ingrandimento patologico del cuore;
- insufficienza renale progressiva;
- disturbi gastrointestinali;
- riduzione della sudorazione;
- episodi di febbre o intolleranza al caldo;
- comparsa di angiocheratomi, piccoli punti o rilievi cutanei non cancerosi di colore rosso-violaceo, spesso localizzati nella parte inferiore del tronco e più numerosi con l’età.
Le terapie specifiche comprendono la sostituzione dell’enzima mancante e, per alcune varianti genetiche, un farmaco orale che stabilizza l’enzima residuo. Questi trattamenti possono rallentare la progressione della malattia, soprattutto se iniziati prima che si sviluppino danni irreversibili, ma non sempre riescono a eliminare le lesioni già presenti. Sono inoltre necessarie terapie mirate per proteggere reni e cuore e controllare dolore, disturbi gastrointestinali e altre manifestazioni.
Cause
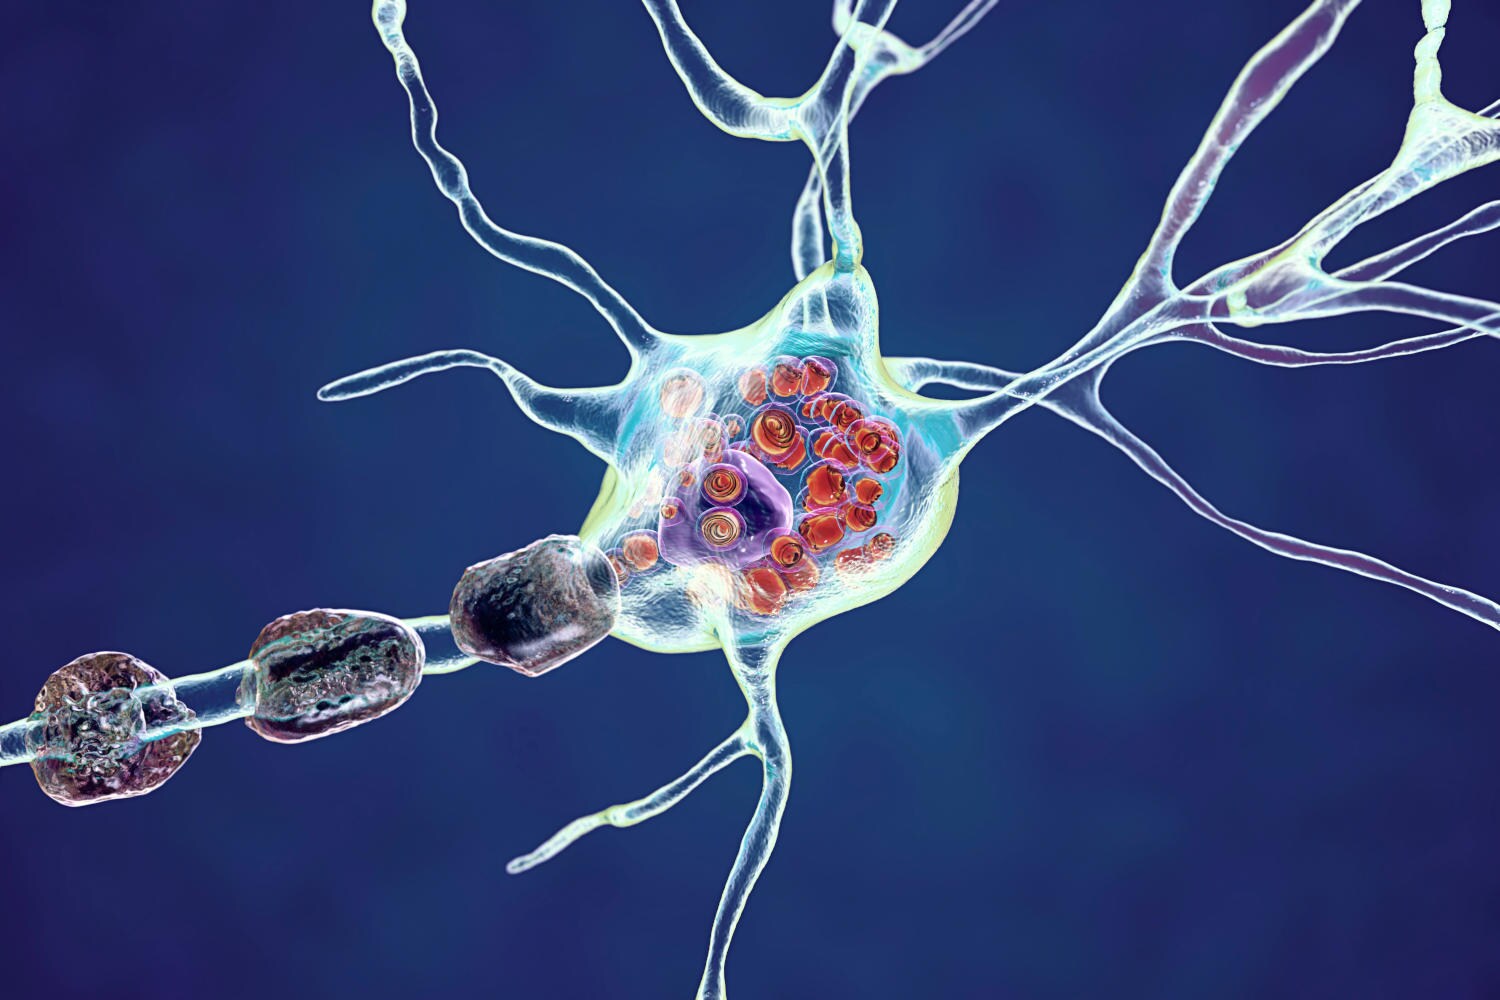
La malattia di Fabry è una malattia ereditaria che deriva “dall’accumulo di grasso (in particolare in forma di globotriaosilceramide) nei tessuti viscerali e nell’endotelio vascolare di tutto l’organismo, con danni a livello renale, cardiaco e del sistema nervoso centrale tali da compromettere qualità e aspettativa di vita”.
Shutterstock/Kateryna Kon
La frequenza stimata varia notevolmente in base alla popolazione esaminata e ai criteri diagnostici utilizzati. Le forme più lievi o a esordio tardivo sembrano essere più comuni della forma classica grave.
È causata da mutazioni genetiche, in particolare a livello del gene GLA, che contiene le istruzioni per produrre un enzima chiamato alfa-galattosidasi A. Questo enzima, attivo nei lisosomi, strutture che fungono da centri di riciclaggio all’interno delle cellule, è responsabile della scomposizione di una sostanza grassa chiamata globotriaosilceramide.
Le varianti difettose del gene GLA alterano la struttura e la funzione dell’enzima, impedendogli di scomporre efficacemente la sostanza, con la conseguenza di un pericoloso accumulo di globotriaosilceramide nelle cellule di tutto il corpo, in particolare in quelle dei reni, del cuore, dei vasi sanguigni e del sistema nervoso. Il progressivo accumulo danneggia le cellule e contribuisce ai diversi segni e sintomi della malattia di Fabry.
- Le varianti del gene GLA associate a un’attività enzimatica assente o quasi assente causano più spesso la forma classica.
- Le varianti che consentono una certa attività residua possono essere associate a forme più tardive, talvolta concentrate soprattutto sul cuore o sui reni. Il tipo di variante, tuttavia, non permette sempre di prevedere con precisione l’andamento individuale della malattia.
Ereditarietà
Questa condizione viene trasmessa secondo il modello X-linked, ovvero di ereditarietà legata al cromosoma X.
Una condizione è considerata legata all’X se il gene alterato che causa il disturbo si trova sul cromosoma X, uno dei cromosomi sessuali presenti in ciascuna cellula:
- nei maschi, che possiedono un solo cromosoma X, una variante patologica del gene GLA è sufficiente a causare la condizione;
- nelle femmine, che possiedono due cromosomi X, la gravità è molto variabile. L’inattivazione casuale di uno dei due cromosomi X può determinare quadri quasi asintomatici oppure un coinvolgimento d’organo rilevante.
A differenza di altre malattie legate all’X, la malattia di Fabry può causare complicazioni significative anche nelle donne. Possono comparire alterazioni del sistema nervoso, problemi renali, dolore cronico e affaticamento, oltre a un maggiore rischio di malattie cardiache, pressione alta, ictus e insufficienza renale.
Sintomi
I maschi con la forma classica possono iniziare a manifestare i primi disturbi fin dall’infanzia o dalla prima adolescenza, con il possibile coinvolgimento di numerosi organi e apparati. Tra i sintomi più comuni figurano:
- acroparestesie dolorose, cioè dolore bruciante, formicolio o alterazioni della sensibilità alle dita delle mani e dei piedi;
- riduzione della sudorazione e, in alcuni casi, della lacrimazione;
- sintomi gastrointestinali, in particolare crampi addominali e diarrea;
- manifestazioni cutanee che includono soprattutto angiocheratomi, papule in rilievo di colore rosso, violaceo o bluastro, da distinguere dalle petecchie;
- alterazioni oculari, come la cornea verticillata, che generalmente non riducono la capacità visiva.
Altri sintomi che possono essere associati alla malattia di Fabry comprendono:
- stanchezza e affaticamento cronico;
- vertigini;
- mal di testa;
- debolezza generalizzata;
- nausea e/o vomito.
Possono inoltre comparire difficoltà di adattamento al caldo o al freddo e scarsa tolleranza all’intenso esercizio fisico.
I sintomi possono peggiorare con l’età a causa del progressivo accumulo di glicosfingolipidi e dei conseguenti danni agli organi.
Nelle femmine l’età d’esordio e la gravità sono particolarmente variabili. Alcune rimangono a lungo prive di disturbi, mentre altre possono sviluppare manifestazioni cardiache, renali o neurologiche importanti, paragonabili a quelle osservate nei maschi.
Complicazioni
Il decorso della malattia è variabile. Il danno renale può iniziare con la comparsa di piccole quantità di albumina o di altre proteine nelle urine e progredire verso una riduzione della capacità dei reni di filtrare il sangue. Senza un trattamento adeguato, alcuni pazienti possono sviluppare una grave insufficienza renale, ma la velocità di progressione non è uguale per tutti e non è inevitabile raggiungere precocemente lo stadio terminale.
Si possono inoltre osservare ispessimento del muscolo cardiaco, scompenso, alterazioni delle valvole e del ritmo cardiaco, oltre a manifestazioni neurologiche e cerebrovascolari.
Nel complesso, le possibili complicazioni comprendono:
- cardiomegalia e cardiomiopatia, cioè alterazioni della struttura e della funzione del cuore;
- aritmie, comprese alterazioni della conduzione elettrica cardiaca;
- perdita dell’udito;
- attacchi ischemici transitori e ictus;
- malattia renale cronica e insufficienza renale.
Il coinvolgimento progressivo di cuore, reni, cervello e vasi sanguigni può ridurre la qualità e l’aspettativa di vita. La diagnosi e il trattamento precoci possono però rallentare la progressione e ridurre il rischio di alcune complicazioni.
Diagnosi
La diagnosi richiede l’integrazione di sintomi, storia familiare, attività dell’enzima alfa-galattosidasi A e analisi del gene GLA. Non esiste un singolo esame che permetta di interpretare correttamente tutti i casi, soprattutto nelle donne e nelle forme a esordio tardivo.
Valutazione clinica
Il medico raccoglie informazioni sui sintomi presenti fin dall’infanzia, come dolore bruciante alle estremità, intolleranza al caldo, ridotta sudorazione, disturbi gastrointestinali, angiocheratomi e problemi uditivi. Sono importanti anche eventuali precedenti di malattia renale, ispessimento del cuore, aritmie, ictus precoci o diagnosi simili nella famiglia.
L’esame obiettivo può comprendere la valutazione della pelle, del sistema nervoso, della pressione arteriosa e dei segni di coinvolgimento cardiaco o renale. La visita oculistica con lampada a fessura può rilevare la cornea verticillata, un reperto caratteristico ma non esclusivo della malattia.
Attività enzimatica e analisi genetica
Nei maschi con sospetta malattia di Fabry si misura in genere per prima l’attività dell’alfa-galattosidasi A nel sangue, preferibilmente nei globuli bianchi. Il test su goccia di sangue essiccato può essere utilizzato per lo screening, ma un risultato alterato deve essere confermato con metodiche appropriate. Nella forma classica l’attività enzimatica è molto bassa o assente; nelle forme tardive può essere parzialmente conservata.
Nelle femmine l’attività enzimatica può risultare normale anche in presenza della malattia. Per questo motivo l’analisi genetica del gene GLA rappresenta l’accertamento fondamentale. Il test genetico è raccomandato anche nei maschi per confermare la variante, valutarne il significato clinico, verificare l’eventuale idoneità alla terapia orale e consentire lo studio dei familiari.
Non tutte le varianti del gene GLA provocano necessariamente la malattia. Una variante di significato incerto non basta, da sola, a confermare la diagnosi: deve essere interpretata da un’équipe esperta insieme ai dati clinici, biochimici e strumentali.
Biomarcatori e valutazione degli organi
Il dosaggio nel sangue della globotriaosilsfingosina, chiamata lyso-Gb3, può sostenere la diagnosi e fornire informazioni sulla gravità del quadro. Non è però un test infallibile: nelle donne e in alcune forme tardive il valore può essere poco elevato o normale e non deve essere usato da solo per escludere la malattia.
Dopo la conferma diagnostica è necessario valutare l’eventuale coinvolgimento degli organi. Gli accertamenti vengono scelti in base all’età, ai sintomi e al tipo di variante e possono comprendere:
- creatinina, filtrato glomerulare stimato, esame delle urine e rapporto albumina-creatinina o proteine-creatinina per la funzione renale;
- misurazione della pressione arteriosa;
- elettrocardiogramma ed ecocardiogramma;
- monitoraggio Holter in presenza di palpitazioni, svenimenti o anomalie dell’elettrocardiogramma;
- risonanza magnetica cardiaca, soprattutto negli adulti o quando occorre chiarire un ispessimento del cuore;
- valutazione neurologica e risonanza magnetica cerebrale nei casi indicati dai sintomi o dal programma del centro specialistico;
- esame dell’udito, visita oculistica e valutazione di dolore e disturbi gastrointestinali.
La biopsia della pelle o di altri tessuti non è un esame diagnostico di routine. Una biopsia renale o cardiaca può essere presa in considerazione in casi selezionati, per esempio quando è presente una variante genetica di significato incerto, il quadro è atipico o si sospetta un’altra malattia concomitante.
Diagnosi differenziale e familiari
I sintomi della malattia di Fabry possono essere confusi con neuropatie, malattie reumatologiche, disturbi gastrointestinali comuni, altre cause di malattia renale o forme diverse di cardiomiopatia ipertrofica. L’attribuzione di un disturbo alla malattia di Fabry richiede quindi l’esclusione delle alternative più plausibili.
Una volta identificata una variante patologica, è raccomandata la consulenza genetica e viene proposto il test mirato ai familiari a rischio. La valutazione dovrebbe essere coordinata da un centro con esperienza nelle malattie metaboliche rare, coinvolgendo quando necessario nefrologo, cardiologo, neurologo, pediatra e genetista.
Cura
Gli obiettivi della terapia sono ridurre i sintomi, preservare la funzione di reni e cuore, prevenire o ritardare le complicazioni e mantenere la migliore qualità di vita possibile. I trattamenti specifici possono rallentare la progressione, soprattutto se iniziati prima della comparsa di fibrosi cardiaca o danno renale avanzato, ma non garantiscono la regressione delle lesioni già consolidate.
La scelta dipende dall’età, dal sesso, dal tipo di variante genetica, dalla forma classica o tardiva, dagli organi coinvolti, dalla funzione renale, dalle preferenze del paziente e da eventuali gravidanza o altre malattie. Il trattamento deve essere prescritto e controllato da un centro esperto.
Quando iniziare la terapia specifica
Nei maschi con forma classica viene generalmente considerato un trattamento precoce, talvolta già al momento della diagnosi, per intervenire prima che il danno d’organo diventi irreversibile. Nei bambini completamente asintomatici la decisione viene individualizzata, perché le evidenze sul momento ottimale per iniziare sono ancora limitate.
Nelle femmine e nelle persone con forme a esordio tardivo, il trattamento viene di solito avviato quando compaiono sintomi attribuibili alla malattia o segni oggettivi di coinvolgimento renale, cardiaco, neurologico o di altri organi. La sola presenza di una variante di significato incerto non giustifica una terapia specifica.
Terapia enzimatica sostitutiva
La terapia enzimatica sostitutiva fornisce per via endovenosa una copia dell’alfa-galattosidasi A. Le opzioni disponibili comprendono agalsidasi alfa, agalsidasi beta e, negli adulti, pegunigalsidasi alfa. Le infusioni vengono somministrate a intervalli regolari e il trattamento è generalmente di lunga durata.
La terapia può ridurre l’accumulo di alcune sostanze, migliorare determinati sintomi e rallentare il peggioramento renale o cardiaco. Il beneficio è in genere maggiore quando il trattamento inizia nelle fasi precoci. Nella malattia avanzata può contribuire a stabilizzare alcuni aspetti, ma difficilmente elimina una fibrosi cardiaca estesa, recupera una funzione renale gravemente compromessa o annulla il rischio di ictus.
I principali effetti indesiderati sono reazioni durante o poco dopo l’infusione, come febbre, brividi, mal di testa, nausea, arrossamento, prurito o variazioni della pressione. Più raramente possono verificarsi reazioni allergiche importanti. La velocità dell’infusione, la premedicazione e il luogo di somministrazione vengono adattati alla tollerabilità. Alcuni pazienti sviluppano anticorpi contro l’enzima, che devono essere valutati se si sospetta una risposta insufficiente o una reazione persistente.
Terapia orale con migalastat
Il migalastat è un farmaco orale che si lega ad alcune forme instabili dell’alfa-galattosidasi A, aiutandole a raggiungere il lisosoma e a funzionare meglio. È indicato negli adulti e negli adolescenti dai 12 anni con una variante genetica confermata come suscettibile al trattamento.
Non è efficace su tutte le varianti e l’idoneità deve essere verificata con criteri specifici. Viene assunto a giorni alterni, rispettando le indicazioni sul digiuno, perché il cibo può ridurne l’assorbimento. Il vantaggio principale è evitare le infusioni; tra i limiti rientrano la necessità di un’assunzione regolare e l’impossibilità di utilizzarlo nelle varianti non suscettibili.
L’effetto indesiderato più comune è il mal di testa; possono comparire anche disturbi gastrointestinali o capogiri. Il farmaco non è raccomandato in presenza di grave compromissione renale. L’uso in gravidanza viene generalmente evitato a scopo precauzionale e deve essere discusso anticipatamente con il centro specialistico.
Protezione dei reni e trattamento cardiaco
La terapia specifica deve essere affiancata dalla gestione delle complicazioni. In presenza di albumina o proteine nelle urine, pressione alta o ridotta funzione cardiaca possono essere prescritti ACE-inibitori o antagonisti del recettore dell’angiotensina. Questi farmaci possono proteggere i reni, ma richiedono il controllo di pressione, creatinina e potassio e vanno usati con cautela nelle persone che tendono ad avere pressione bassa.
Lo scompenso cardiaco, le aritmie e le alterazioni della conduzione vengono trattati secondo le indicazioni cardiologiche generali, tenendo conto delle caratteristiche della malattia. In casi selezionati possono essere necessari pacemaker, defibrillatore o altre procedure.
Antiaggreganti e anticoagulanti non vengono prescritti automaticamente a tutti i pazienti. Sono utilizzati quando esiste una precisa indicazione, per esempio dopo determinati eventi ischemici o in presenza di fibrillazione atriale, valutando anche la funzione renale e il rischio di sanguinamento.
Se la malattia renale raggiunge lo stadio terminale, si ricorre alla dialisi o al trapianto di rene. Il trapianto può ripristinare la funzione renale, ma non corregge il difetto genetico negli altri organi; l’eventuale prosecuzione della terapia specifica viene quindi decisa in base al coinvolgimento cardiaco, neurologico e sistemico.
Controllo del dolore e degli altri sintomi
Il dolore neuropatico può essere trattato con farmaci specifici, come carbamazepina, gabapentin, pregabalin o duloxetina, scelti in base all’età, alla funzione renale e alle altre terapie. Possono causare sonnolenza, capogiri o difficoltà di concentrazione e devono essere introdotti e modificati sotto controllo medico. L’uso frequente di farmaci antinfiammatori non steroidei richiede particolare cautela in presenza di malattia renale.
I disturbi gastrointestinali vengono gestiti dopo aver escluso altre cause. In base al sintomo possono essere impiegati farmaci contro diarrea, nausea, crampi o alterazioni della motilità intestinale. Anche problemi uditivi, disturbi dell’umore e difficoltà legate al dolore cronico richiedono una valutazione dedicata.
Stile di vita
L’attività fisica regolare e adattata alle condizioni cardiache e renali può favorire benessere e capacità funzionale. È utile evitare surriscaldamento, disidratazione e sforzi eccessivi, che possono scatenare dolore o affaticamento. L’idratazione deve essere concordata con il medico se sono presenti insufficienza renale o cardiaca.
Non fumare, mantenere un peso adeguato, moderare il sale e controllare pressione, colesterolo e altri fattori cardiovascolari contribuisce a proteggere cuore, reni e cervello. Non esistono diete, integratori o rimedi naturali in grado di eliminare l’accumulo di glicosfingolipidi o sostituire le terapie specifiche.
Follow-up
La malattia richiede controlli per tutta la vita, anche in assenza di sintomi. La frequenza dipende dall’età e dalla gravità, ma in genere vengono rivalutati periodicamente funzione renale, urine, pressione, elettrocardiogramma, struttura e funzione del cuore, dolore, disturbi gastrointestinali e qualità di vita. Risonanza magnetica cardiaca, Holter, valutazione neurologica, esami dell’udito e altri accertamenti vengono ripetuti quando indicato.
È necessario contattare rapidamente il medico in caso di nuovo dolore toracico, difficoltà respiratoria, palpitazioni persistenti, svenimento, improvvisa debolezza o difficoltà nel parlare, marcata riduzione delle urine o reazioni durante un’infusione. Un peggioramento documentato non significa automaticamente che la terapia non funzioni: la risposta deve essere valutata confrontando nel tempo sintomi, esami e velocità di progressione della malattia.
Fonti e bibliografia
- Fabry Disease – Syed Rizwan A. Bokhari; Hassam Zulfiqar; Anis Hariz
- rarediseases.org
- MedLinePlus
- NIH
Tutti gli aggiornamenti su salute, alimentazione e benessere.