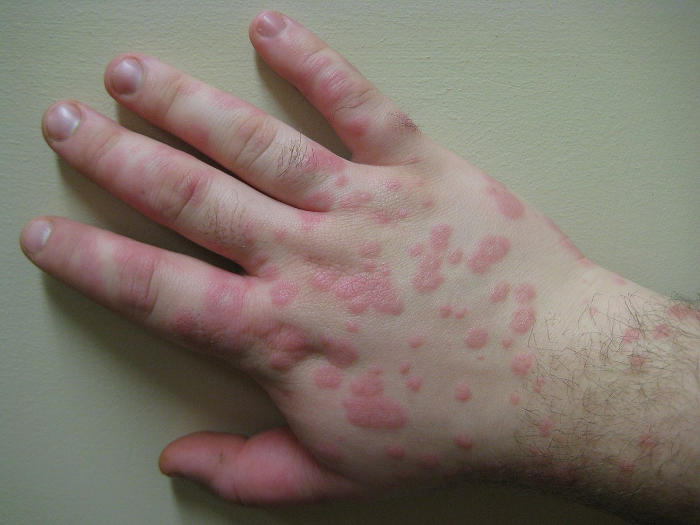
Introduzione
La sindrome di Stevens-Johnson (SSJ) è una grave reazione cutanea che, il più delle volte, viene innescata da specifici farmaci; sebbene in passato si pensasse che sindrome di Stevens-Johnson e necrolisi epidermica tossica fossero condizioni separate, sono ad oggi considerate parte di un continuum, in cui la sindrome di Stevens-Johnson rappresenta l’estremità meno grave dello spettro della malattia e la necrolisi epidermica tossica la forma più grave.
In altre parole possono essere considerate due forme dello stesso disturbo cutaneo, peraltro potenzialmente letale, differenziate in base all’estensione del distacco della pelle:
- Sindrome di Stevens-Johnson: meno del 10% della superficie corporea.
- Sovrapposizione sindrome di Stevens-Johnson/necrolisi epidermica tossica: dal 10% al 30% della superficie corporea.
- Necrolisi epidermica tossica: oltre il 30% della superficie corporea.
La condizione esordisce in genere con lo sviluppo di febbre e sintomi simil-influenzali, ma nel giro di pochi giorni si manifesta in tutta la sua gravità, con la formazione di vesciche e processi desquamativi della pelle. Si osservano aree grezze molto dolorose, chiamate erosioni, che hanno l’aspetto di una grave ustione da acqua calda.
Le erosioni cutanee compaiono inizialmente sul viso e sul torace, per poi diffondersi ad altre parti del corpo. Nella maggior parte delle persone colpite, la condizione interessa anche le mucose, compreso il rivestimento della bocca e le vie aeree, con il rischio di sviluppare difficoltà di deglutizione e respirazione. Le dolorose vesciche possono interessare anche le vie urinarie e i genitali, oltre che gli occhi, dove causano irritazione e arrossamento della congiuntiva.
I danni sono così severi da costituire un pericolo per la vita del paziente colpito; poiché la pelle normalmente funge da barriera protettiva, un danno cutaneo così esteso può rapidamente condurre a una pericolosa perdita di liquidi e favorire lo sviluppo di infezioni.
La sindrome di Stevens-Johnson è un’emergenza medica che richiede il ricovero in ospedale.
La terapia prevede la sospensione del farmaco responsabile, quando identificato, cure di supporto intensive, il trattamento delle lesioni, il controllo del dolore e la prevenzione delle possibili complicazioni.
Richiede spesso settimane, talvolta mesi, per un completo recupero.
Cause
La sindrome di Stevens-Johnson è una condizione rara, che interessa meno di 10 pazienti ogni milione di persone all’anno.
Negli adulti si tratta, nella maggior parte dei casi, di una reazione immunitaria innescata dall’assunzione di determinati medicinali, come ad esempio:
- medicinali contro l’epilessia
- carbamazepina
- lamotrigina
- fenobarbitale
- fenitoina
- antibiotici e antiretrovirali
- sulfametossazolo e altri antibiotici sulfamidici
- nevirapina
- alcuni antidolorifici antinfiammatori, in particolare quelli della classe degli oxicam
- meloxicam
- piroxicam
- sulfasalazina
- allopurinolo, farmaco usato contro la gotta.
Anche altri medicinali, compresi paracetamolo, ibuprofene e naprossene, sono stati segnalati in associazione alla sindrome. Per alcuni di essi il rapporto di causa ed effetto è però meno chiaro e deve essere valutato da specialisti ricostruendo con precisione la sequenza temporale dei sintomi e delle assunzioni.
Nei bambini e nei giovani le infezioni hanno un ruolo relativamente maggiore rispetto agli adulti. In presenza di lesioni soprattutto a carico delle mucose dopo un’infezione respiratoria, compresa la polmonite da Mycoplasma pneumoniae, deve tuttavia essere considerata anche un’altra condizione chiamata eruzione mucocutanea reattiva infettiva, o RIME. Questa può assomigliare alla sindrome di Stevens-Johnson, ma è una diagnosi distinta.
Fattori di rischio
Pazienti affetti da tumori del sangue, sieropositivi per HIV o affetti da lupus eritematoso sistemico hanno maggiori probabilità di sviluppare la sindrome rispetto alla popolazione generale, seppure la ragione non sia ancora stata chiarita; l’ipotesi prevalente verte su possibili alterazioni del sistema immunitario.
Esistono poi alcune predisposizioni genetiche allo sviluppo della malattia e la maggior parte di queste alterazioni è localizzata nei geni coinvolti nella normale funzione del sistema immunitario.
Le variazioni genetiche più fortemente associate alla sindrome di Stevens-Johnson si verificano nel gene HLA-B; si tratta di un gene che fa parte di una famiglia chiamata complesso dell’antigene leucocitario umano (HLA). Il complesso HLA aiuta il sistema immunitario a distinguere le proteine del corpo da quelle prodotte da invasori estranei, come virus e batteri. Le associazioni genetiche dipendono però dal singolo farmaco e dall’origine geografica della persona: il test genetico non è quindi un esame preventivo universale.
Sintomi
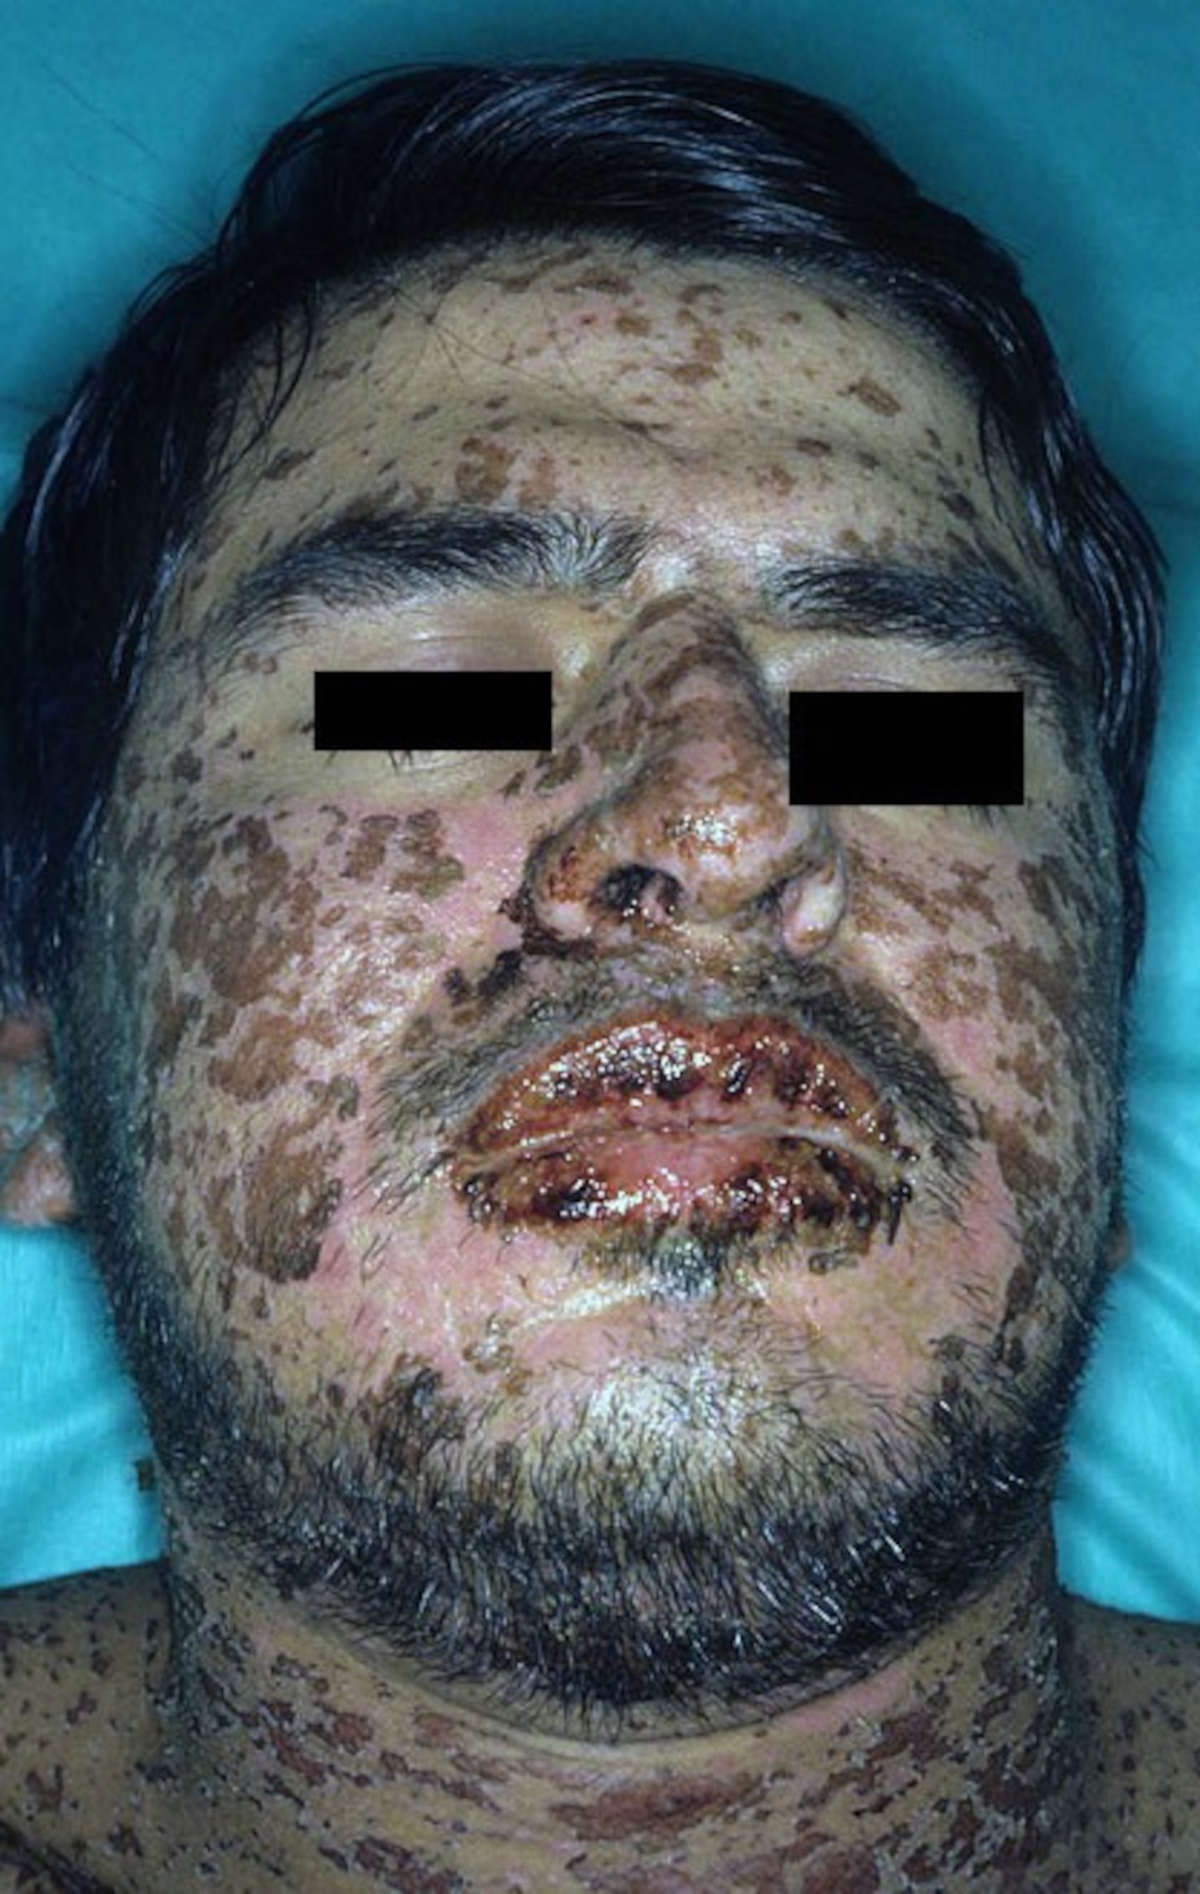
By Dr. Thomas Habif – http://www.dermnet.com/Stevens-Johnson-Syndrome/picture/14975, CC BY-SA 3.0, https://commons.wikimedia.org/w/index.php?curid=9699327
La sindrome di Stevens-Johnson può iniziare con sintomi simil-influenzali, come febbre alta, mal di gola, tosse e dolori articolari.
Dopo circa 1-3 giorni può apparire l’eruzione cutanea, caratterizzata dallo sviluppo di dolorose vesciche, che di solito inizia nella parte superiore del corpo, per poi diffondersi rapidamente al viso, alle braccia, alle gambe e ad altre aree del corpo, compresi i genitali.
In genere NON è accompagnata da prurito, a differenza del dolore, che può essere molto severo.
Purtroppo le vesciche possono comparire anche a livello di:
- labbra, bocca e gola, fino a rendere dolorosa la deglutizione
- sistema urinario, rendendo dolorosa la minzione
- occhi, con un dolore peggiorato dalla luce, chiamato fotofobia, e lo sviluppo di problemi di vista.
La riepitelizzazione, cioè la formazione di nuova pelle, richiede spesso alcune settimane, ma i tempi possono allungarsi in presenza di complicazioni o di un interessamento molto esteso.
Da un punto di vista generale il paziente si presenta molto provato, ansioso e dolorante. Anche gli organi interni possono essere interessati dalla sindrome, tra cui fegato, reni, polmoni, midollo osseo e articolazioni, con lo sviluppo di:
- malessere, mal di testa, anoressia
- disturbi alla vista, polmonari, cardiovascolari, gastrointestinali, renali ed ematologici a seconda degli apparati e dei sistemi coinvolti.
Complicazioni
Il recupero dalla sindrome di Stevens-Johnson richiede tempi lunghi, settimane o mesi, durante i quali il paziente può avvertire una profonda stanchezza.
Le possibili complicanze possono includere:
- disidratazione
- polmonite
- infezioni batteriche sistemiche, o sepsi
- shock
- insufficienza multiorgano
- morte.
Il rischio di morte varia considerevolmente in base all’estensione del distacco cutaneo, all’età, alle malattie preesistenti e all’eventuale interessamento degli organi interni. È più basso nella sindrome di Stevens-Johnson e aumenta nelle forme di sovrapposizione e nella necrolisi epidermica tossica.
Tra le persone che sopravvivono, gli effetti a lungo termine della sindrome di Stevens-Johnson annoverano:
- alterazioni del colore della pelle e cicatrici
- secchezza della pelle e delle mucose, o xerosi
- sudorazione eccessiva, o iperidrosi
- perdita di capelli, o alopecia
- crescita anormale o perdita delle unghie delle mani e dei piedi.
Altri problemi a lungo termine possono includere alterazione del gusto, difficoltà a urinare e anomalie genitali.
Una parte dei pazienti sviluppa infine secchezza cronica, infiammazione o cicatrici della superficie oculare, che possono causare una maggiore sensibilità alla luce, o fotofobia, e compromettere la vista. Il rischio può essere significativo anche quando i sintomi oculari iniziali sembrano modesti.
Diagnosi
La diagnosi della sindrome di Stevens-Johnson e della necrolisi epidermica tossica deve essere formulata rapidamente in ospedale. Non esiste un singolo esame del sangue capace di confermarla o escluderla: la valutazione si basa sull’insieme dei sintomi, sull’aspetto e sull’evoluzione delle lesioni, sulla distribuzione del distacco cutaneo e sui risultati della biopsia.
Valutazione clinica e anamnesi
Il medico esamina tutta la superficie cutanea e le mucose di bocca, occhi, naso, genitali e area anale. Valuta inoltre la respirazione, la deglutizione, la minzione, la temperatura, la pressione arteriosa e gli eventuali segni di interessamento degli organi interni. La percentuale di pelle già distaccata o facilmente distaccabile permette di classificare la condizione come sindrome di Stevens-Johnson, forma di sovrapposizione o necrolisi epidermica tossica.
È fondamentale ricostruire una cronologia completa di tutti i medicinali assunti, compresi quelli usati occasionalmente, da banco, integratori e prodotti erboristici. L’attenzione si concentra soprattutto sui farmaci iniziati nelle quattro settimane precedenti, ma in casi selezionati vengono considerati anche quelli introdotti fino a circa tre mesi prima. Il paziente o i familiari dovrebbero portare in ospedale confezioni, prescrizioni e un elenco delle date di inizio e sospensione.
Le lesioni vengono rivalutate più volte al giorno durante la fase di rapida evoluzione. Fotografie cliniche e misurazioni della superficie coinvolta aiutano a documentare l’eventuale progressione.
Biopsia cutanea
La biopsia cutanea consiste nel prelievo di un piccolo frammento di pelle ed è normalmente raccomandata quando si sospetta questa condizione. L’esame istologico può mostrare la morte delle cellule dell’epidermide e il distacco della pelle dagli strati sottostanti. Il campione viene prelevato preferibilmente dal margine di una lesione recente e non da un’area già completamente erosa.
L’istologia sostiene la diagnosi, ma non è da sola specifica: reperti simili possono comparire in altre malattie. Nei casi atipici, o quando si sospetta una malattia autoimmune con vesciche, viene eseguita anche l’immunofluorescenza diretta su un secondo campione di pelle.
Esami di laboratorio e strumentali
Gli esami iniziali comprendono in genere emocromo, elettroliti, glicemia, funzionalità renale ed epatica e indici di infiammazione. Servono soprattutto a individuare disidratazione, alterazioni metaboliche, infezioni e danni agli organi, non a confermare direttamente la diagnosi.
Possono essere effettuati tamponi delle aree lesionate. Emocolture, esame delle urine, radiografia o tomografia computerizzata del torace e altri accertamenti sono riservati soprattutto ai pazienti con segni di infezione o interessamento respiratorio. Non sono disponibili biomarcatori sufficientemente validati per l’uso diagnostico di routine.
Lo SCORTEN è un punteggio che combina dati clinici e di laboratorio per stimare il rischio di morte. Viene calcolato durante i primi giorni di ricovero, ma è uno strumento prognostico e non un test diagnostico.
Valutazioni specialistiche
Una visita oculistica deve essere effettuata con urgenza, idealmente entro 24 ore dal ricovero, anche in assenza di disturbi oculari importanti. Gli occhi possono peggiorare rapidamente e un intervento precoce riduce il rischio di cicatrici e perdita della vista.
In base ai sintomi possono essere richieste anche valutazioni dermatologiche, rianimatorie, otorinolaringoiatriche, pneumologiche, ginecologiche o urologiche. Nei bambini deve essere considerata con particolare attenzione la possibilità di un’eruzione mucocutanea reattiva infettiva.
Diagnosi differenziale e ricerca della causa
Tra le condizioni che possono assomigliare alla sindrome di Stevens-Johnson rientrano l’eritema multiforme maggiore, l’eruzione mucocutanea reattiva infettiva, l’eruzione fissa da farmaco bollosa generalizzata, alcune malattie bollose autoimmuni, la sindrome della cute ustionata da stafilococco, reazioni dopo chemioterapia, ustioni e malattia del trapianto contro l’ospite.
L’identificazione del farmaco responsabile si basa soprattutto sulla cronologia, sul rischio noto associato alle singole molecole e sulle possibili cause alternative. I test allergologici non sono utili nella fase acuta. In seguito, quando la causa rimane incerta, uno specialista può valutare un patch test, ma la sensibilità è bassa e un risultato negativo non esclude la responsabilità del farmaco. Il test di provocazione, cioè la nuova somministrazione intenzionale del medicinale sospetto, non deve essere eseguito perché potrebbe scatenare una recidiva grave.
Cura
Gli obiettivi del trattamento sono interrompere rapidamente la reazione, mantenere le funzioni vitali, controllare il dolore, favorire la guarigione di pelle e mucose e prevenire infezioni, cicatrici e danni permanenti agli organi. La priorità è rappresentata dalla sospensione del farmaco sospetto e da cure di supporto tempestive e multidisciplinari.
La sindrome di Stevens-Johnson richiede sempre il ricovero. In base all’estensione del distacco cutaneo e alle condizioni generali, il paziente può essere assistito in dermatologia, in terapia intensiva o in un centro specializzato per grandi ustionati. Possono essere coinvolti dermatologo, rianimatore, oculista, personale esperto nella cura delle ferite, pneumologo, otorinolaringoiatra, ginecologo, urologo, nutrizionista, fisioterapista e professionisti della salute mentale.
Sospensione dei farmaci sospetti
Tutti i medicinali potenzialmente responsabili e quelli non indispensabili vengono rivalutati e, quando appropriato, sospesi immediatamente sotto controllo medico. La precocità della sospensione può migliorare la prognosi. Se il farmaco è essenziale per trattare un’altra malattia grave, la decisione richiede una valutazione specialistica dei rischi e delle possibili alternative.
Cure di supporto
Le cure di supporto costituiscono la base del trattamento e vengono adattate quotidianamente alle necessità del paziente. Possono comprendere:
- monitoraggio frequente di pressione, frequenza cardiaca, temperatura, respirazione, diuresi ed esami del sangue
- somministrazione endovenosa di liquidi ed elettroliti, evitando sia la disidratazione sia un eccesso di fluidi
- controllo del dolore, spesso con analgesici potenti e adeguata sedazione durante le medicazioni
- ossigeno supplementare e, se necessario per insufficienza respiratoria, ventilazione meccanica
- mantenimento di una temperatura ambientale adeguata per prevenire l’ipotermia
- prevenzione delle complicazioni legate all’immobilità e al ricovero
- sostegno psicologico al paziente e, quando necessario, ai familiari.
I liquidi vengono regolati in base alle condizioni circolatorie, alla produzione di urina e agli esami di laboratorio. Le formule normalmente utilizzate per le ustioni non devono essere applicate automaticamente, perché possono determinare un’eccessiva somministrazione di fluidi.
Alimentazione
Un adeguato apporto di calorie e proteine è importante per favorire la guarigione. Quando le lesioni della bocca lo permettono, si preferisce l’alimentazione per bocca con cibi morbidi e non irritanti. Se mangiare è troppo doloroso o insufficiente, viene iniziata precocemente la nutrizione enterale, spesso attraverso un sondino nasogastrico. La nutrizione per via endovenosa è riservata ai casi in cui l’apparato digerente non possa essere utilizzato o non garantisca un apporto sufficiente.
Cura della pelle e prevenzione delle infezioni
La pelle viene manipolata con estrema delicatezza per limitare ulteriori distacchi. Le aree erose vengono pulite con procedure antisettiche e coperte con medicazioni non aderenti, fissate senza esercitare pressione o sfregamento. Nelle piccole aree la pelle distaccata può essere lasciata temporaneamente in sede come protezione naturale; in presenza di un distacco molto esteso, infezione, deterioramento clinico o mancata guarigione può essere valutata una rimozione più ampia del tessuto non vitale. Non esiste un’unica tecnica adatta a tutti i pazienti.
La febbre può essere causata dalla stessa reazione e non indica necessariamente un’infezione. Gli antibiotici sistemici non vengono somministrati di routine a scopo preventivo: sono indicati quando esistono segni clinici o microbiologici di infezione e vengono poi adattati ai risultati delle colture. Un uso non necessario può favorire resistenze ed effetti indesiderati.
Cura delle mucose e degli occhi
Le labbra e la bocca richiedono idratazione, igiene delicata, collutori antisettici senza alcol e anestetici locali prima dei pasti, quando indicati. Le croste non devono essere strappate perché la manovra può provocare nuove lesioni.
Gli occhi devono essere trattati fin dall’inizio sotto controllo oculistico. Le cure possono comprendere lacrime artificiali e pomate prive di conservanti, rimozione delicata di membrane e secrezioni e colliri antinfiammatori prescritti dallo specialista. Nei casi con estesi difetti della congiuntiva o della cornea può essere indicata precocemente l’applicazione di membrana amniotica, con l’obiettivo di ridurre cicatrici e danni alla vista. I colliri cortisonici non devono essere usati autonomamente perché possono favorire infezioni, aumento della pressione oculare e altri effetti avversi.
Le mucose genitali e urinarie vengono esaminate regolarmente. Trattamenti locali, dispositivi per prevenire aderenze o un catetere urinario possono essere necessari in casi selezionati. La gestione varia in base all’età, al sesso, all’estensione delle lesioni e alla presenza di difficoltà a urinare.
Trattamenti sistemici
Non esiste un farmaco immunomodulante universalmente riconosciuto come standard per tutti i pazienti. Le evidenze disponibili sono limitate dalla rarità della malattia e non permettono di stabilire con certezza quale opzione riduca maggiormente la mortalità. Un trattamento sistemico viene preso in considerazione soprattutto nella fase iniziale, quando l’arrossamento continua a estendersi; se la malattia è stabile da oltre 24 ore, il beneficio di iniziarne uno nuovo è più incerto.
Le opzioni che un centro esperto può valutare, sempre in aggiunta alle cure di supporto, comprendono:
- Corticosteroidi sistemici: possono essere utilizzati precocemente per ridurre la risposta infiammatoria. Il beneficio non è definitivamente dimostrato e devono essere considerati il rischio di infezioni, aumento della glicemia e della pressione arteriosa, soprattutto in presenza di sepsi, diabete non controllato o ipertensione grave.
- Ciclosporina: può essere presa in considerazione come trattamento fuori indicazione ufficiale. Può limitare l’attività dei linfociti coinvolti nella reazione, ma può danneggiare i reni e aumentare la pressione; è generalmente evitata o utilizzata solo dopo un’attenta valutazione in caso di insufficienza renale, sepsi o ipertensione non controllata.
- Etanercept: è un farmaco biologico utilizzato fuori indicazione ufficiale. Le evidenze disponibili suggeriscono un possibile beneficio, ma non sono ancora sufficienti per considerarlo una terapia consolidata. Può aumentare la suscettibilità alle infezioni e deve essere evitato o valutato con particolare cautela in presenza di sepsi o tubercolosi attiva.
- Immunoglobuline per via endovenosa: l’efficacia come unico trattamento non è stata dimostrata in modo conclusivo. Possono causare reazioni all’infusione, trombosi e danno renale; richiedono particolare cautela in caso di insufficienza renale e non devono essere somministrate a persone con specifiche forme di deficit di immunoglobuline A senza un’adeguata valutazione.
Anche le combinazioni di corticosteroidi con immunoglobuline o etanercept non possono essere considerate di efficacia certa. La scelta dipende dall’evoluzione della malattia, dalle condizioni generali, dalla funzionalità renale, dalla presenza di infezioni, dall’età e dall’esperienza del centro. La talidomide non deve essere utilizzata perché è stata associata a un aumento della mortalità.
Nei bambini, in gravidanza e nelle persone con tumori, immunodepressione o gravi malattie preesistenti, ogni terapia sistemica deve essere ulteriormente personalizzata e discussa da un’équipe multidisciplinare.
Stile di vita e recupero
Non esistono diete, integratori o rimedi casalinghi capaci di arrestare la sindrome di Stevens-Johnson. Durante la convalescenza sono utili un’alimentazione adeguata, una buona idratazione, il graduale recupero della mobilità e la cura delicata della pelle secondo le indicazioni ricevute. Integratori e prodotti erboristici non devono essere iniziati senza consultare il medico, perché possono causare reazioni o interferire con le terapie.
Dopo la dimissione il paziente deve evitare il farmaco responsabile e gli eventuali medicinali strettamente correlati indicati dallo specialista. È utile portare sempre con sé una documentazione della reazione e informare medici, dentisti e farmacisti prima di assumere nuovi farmaci.
Follow-up
Il controllo prosegue dopo la guarigione della pelle per individuare e trattare conseguenze oculari, cutanee, orali, respiratorie, urinarie, genitali e psicologiche. La frequenza delle visite dipende dagli organi interessati. Il follow-up oculistico è particolarmente importante anche quando la vista sembra essersi normalizzata.
Quando viene identificato il medicinale responsabile, al paziente deve essere consegnata una documentazione chiara con il nome del principio attivo, i nomi commerciali pertinenti e le eventuali molecole correlate da evitare. Non è corretto inserire indiscriminatamente nella lista tutti i farmaci associati in generale alla sindrome.
La comparsa di dolore cutaneo diffuso, macchie violacee o a bersaglio, vesciche, erosioni di bocca o genitali, occhi arrossati e dolorosi, febbre o difficoltà respiratoria dopo l’inizio di un medicinale richiede una valutazione immediata in pronto soccorso. Non bisogna attendere una visita programmata né tentare di curare la reazione a casa.
Prevenzione
Non è possibile prevedere la maggior parte dei casi. Se la sindrome si sviluppa dopo l’assunzione di un farmaco, il medicinale responsabile e le eventuali molecole strettamente correlate indicate dallo specialista devono essere evitati per tutta la vita. Una nuova esposizione potrebbe provocare una reazione più rapida e grave e non deve essere tentata come test.
I test genetici HLA possono essere indicati prima della prescrizione di specifici farmaci soltanto in persone appartenenti a gruppi con una predisposizione genetica nota. Non rappresentano uno screening di routine per tutta la popolazione e non eliminano completamente il rischio.
Fonti e bibliografia
- NHS
- MedLinePlus
- Stevens-Johnson Syndrome – Amanda M. Oakley; Karthik Krishnamurthy
- John Hopkins
Tutti gli aggiornamenti su salute, alimentazione e benessere.