Introduzione
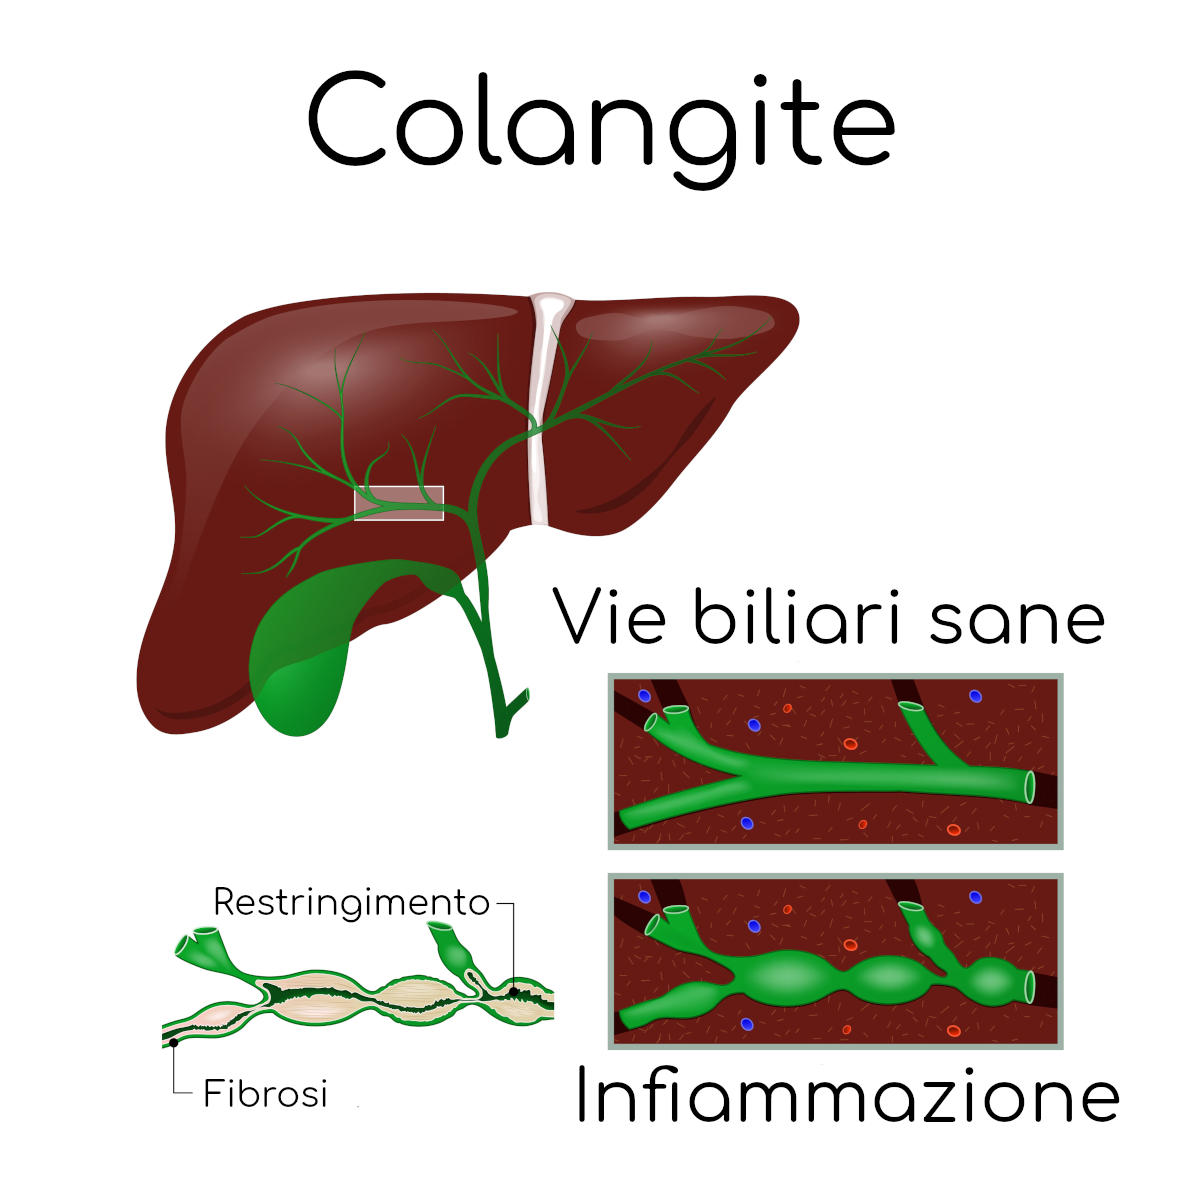
La bile è una sostanza prodotta dal fegato e inviata verso l’intestino attraverso specifici canali, chiamati dotti biliari. Qui contribuisce alla digestione dei grassi introdotti con il cibo. Quando i dotti biliari sono anormalmente dilatati, la bile può ristagnare più facilmente, favorendo la formazione di calcoli, ostruzioni e infezioni delle vie biliari, chiamate colangiti.
La malattia di Caroli è anche nota come dilatazione biliare congenita intraepatica:
- dilatazione: aumento della larghezza;
- biliare: riferita alle vie biliari, i canali che collegano fegato, cistifellea e intestino per il trasporto della bile;
- congenita: presente sin dalla nascita;
- intraepatica: riferita alla porzione situata all’interno del fegato.
È una rara malformazione congenita delle vie biliari. Nella forma classica è caratterizzata dalla dilatazione dei dotti biliari intraepatici e da episodi ricorrenti di colangite, senza la fibrosi epatica congenita tipica della forma sindromica. Può essere diagnosticata nell’infanzia, nell’adolescenza o in età adulta; alcune persone rimangono senza sintomi per molti anni.
Shutterstock/Designua
È importante a questo proposito distinguere due diversi casi:
- la malattia di Caroli comporta principalmente la dilatazione dei dotti biliari intraepatici di maggiori dimensioni, senza fibrosi epatica congenita; molti casi sono sporadici e la modalità di trasmissione non è sempre definibile;
- la sindrome di Caroli comprende anche la fibrosi epatica congenita ed è spesso associata al rene policistico autosomico recessivo. Questa forma è generalmente collegata ad alterazioni genetiche trasmesse con modalità autosomica recessiva ed è più comune della forma classica.
La prevalenza esatta non è nota. Per la malattia di Caroli è stata proposta una frequenza di circa 1 individuo su 1.000.000, mentre alcune stime indicano una maggiore frequenza per la sindrome di Caroli; si tratta tuttavia di dati difficili da calcolare con precisione.
Il trattamento dipende dall’estensione della malattia e dalle complicazioni. Può comprendere farmaci, antibiotici, procedure di drenaggio, interventi chirurgici e, nei casi più gravi, il trapianto di fegato. La colangiopancreatografia retrograda endoscopica (ERCP) viene riservata soprattutto al trattamento di calcoli od ostruzioni, non alla diagnosi di routine.
Cause
La sindrome di Caroli è una condizione estremamente rara e sono stati descritti più casi nelle popolazioni asiatiche.
È spesso associata ad alterazioni del gene PKHD1, che contiene le istruzioni per produrre la fibrocistina. Questa proteina è presente soprattutto nelle cellule dei dotti renali e biliari ed è coinvolta nello sviluppo e nel funzionamento delle strutture tubulari di reni e fegato. La sua funzione non è ancora stata chiarita in ogni dettaglio.
Le alterazioni dello sviluppo embrionale delle vie biliari, definite malformazioni della placca duttale, impediscono il normale rimodellamento dei dotti. Ne derivano le tipiche dilatazioni intraepatiche e, nella sindrome di Caroli, la fibrosi epatica congenita, ossia la presenza di tessuto fibroso in eccesso attorno alle strutture portali del fegato.
La dilatazione dei dotti rallenta il flusso della bile e favorisce la formazione di fango biliare e calcoli. Questi possono provocare un’ostruzione e creare le condizioni per la comparsa di infezioni anche gravi, come la colangite.
La stessa alterazione genetica può essere responsabile del rene policistico autosomico recessivo, motivo per cui le due condizioni sono spesso presenti nello stesso paziente. Anche la malattia di Caroli isolata può essere collegata ad alterazioni di PKHD1, ma la sua base genetica è meno definita e numerosi casi risultano sporadici.
La malattia di Caroli fu descritta per la prima volta sul finire degli anni ’50 del secolo scorso dal dottor Jacques Caroli, un gastroenterologo francese.
Trasmissione genetica della sindrome di Caroli
La sindrome di Caroli associata al rene policistico autosomico recessivo è in genere conseguenza di alterazioni del gene PKHD1 trasmesse con modalità autosomica recessiva. La forma autosomica recessiva del rene policistico è distinta dalla più comune forma autosomica dominante.
Le malattie trasmesse con modalità recessiva si manifestano quando si eredita una copia alterata del gene da entrambi i genitori. Chi riceve una copia funzionante e una alterata è generalmente un portatore sano, senza manifestazioni della malattia.
- Il rischio per due genitori portatori di concepire un figlio affetto è del 25% a ogni gravidanza.
- Il rischio di concepire un figlio portatore, come i genitori, è del 50% a ogni gravidanza.
- La probabilità che il figlio erediti due copie funzionanti è del 25%.
Sintomi
I sintomi possono manifestarsi a qualsiasi età. Molte persone ricevono la diagnosi entro i 30 anni, ma la condizione può rimanere asintomatica fino all’età adulta o essere scoperta casualmente durante un esame eseguito per altri motivi.
La malattia di Caroli interessa principalmente il fegato e le vie biliari. Nella sindrome di Caroli possono essere presenti anche cisti renali o un rene policistico autosomico recessivo. Nei bambini i problemi renali possono essere riconosciuti prima di quelli epatici, mentre in altri pazienti prevalgono inizialmente le manifestazioni del fegato. I disturbi epatici e renali possono quindi comparire in momenti diversi.
Poiché la malattia di Caroli è caratterizzata da un flusso della bile reso difficoltoso dalle dilatazioni anomale, può verificarsi la formazione di fango biliare, seguita da calcoli, stasi e ostruzione. Questo predispone allo sviluppo di infezioni ricorrenti, chiamate colangiti batteriche, che possono manifestarsi con:
- dolore addominale;
- febbre e brividi;
- fegato ingrossato;
- ittero, ossia colorazione gialla della pelle e della parte bianca degli occhi dovuta alla colestasi;
- prurito, che può accompagnare la colestasi.
Complicazioni
Nella sindrome di Caroli la fibrosi epatica congenita può causare segni e sintomi di ipertensione portale, talvolta anche quando la capacità del fegato di svolgere le proprie funzioni è ancora relativamente conservata. Le possibili manifestazioni comprendono:
Il fegato dispone di una propria fitta rete di vasi sanguigni che costituiscono il sistema portale epatico, responsabile del trasporto diretto di sangue dagli organi digestivi al fegato, affinché questo possa elaborare nutrienti e sostanze assorbite dall’intestino. La fibrosi può ostacolare il passaggio del sangue e causare un aumento della pressione nel sistema portale.
I pazienti con malattia o sindrome di Caroli sono esposti a un aumentato rischio di sviluppare colangiocarcinoma.
Diagnosi
La diagnosi può essere sospettata dopo un episodio di colangite, in presenza di calcoli intraepatici ricorrenti, segni di ipertensione portale o anomalie renali associate. In altri casi le dilatazioni delle vie biliari vengono individuate casualmente durante un esame di imaging.
Valutazione clinica ed esami del sangue
Il medico raccoglie informazioni sui sintomi, sugli episodi precedenti di febbre o ittero, sulle malattie renali e sulla storia familiare. L’esame obiettivo ricerca dolore addominale, ingrossamento del fegato o della milza, ascite e altri segni di infezione, colestasi o ipertensione portale.
Gli esami del sangue non sono sufficienti, da soli, per diagnosticare la malattia di Caroli. Sono però utili per identificare complicazioni e valutare la funzione del fegato. Possono comprendere:
- emocromo, compreso il numero dei globuli bianchi e delle piastrine;
- proteina C reattiva e altri indici di infiammazione;
- fosfatasi alcalina, gamma-GT e transaminasi;
- bilirubina, albumina e parametri della coagulazione;
- creatinina e altri esami della funzione renale, soprattutto nella sindrome di Caroli.
Durante un episodio febbrile vengono in genere eseguite emocolture, possibilmente prima di iniziare gli antibiotici, per identificare il batterio responsabile. I risultati di laboratorio possono essere normali tra un episodio e l’altro e non esiste un biomarcatore specifico della malattia.
Esami di imaging
L’ecografia è spesso l’esame iniziale. Può mostrare dilatazioni dei dotti, calcoli, alterazioni dei reni, ingrossamento della milza e segni indiretti di ipertensione portale. Un’ecografia normale, tuttavia, non esclude sempre la malattia.
L’esame più accurato per confermare la diagnosi e definire l’estensione delle anomalie è generalmente la colangiorisonanza, ossia una risonanza magnetica dedicata alle vie biliari. Permette di dimostrare che le cavità dilatate comunicano con l’albero biliare, caratteristica importante per distinguerle dalle comuni cisti del fegato. Può inoltre individuare calcoli, restringimenti, ascessi e lesioni sospette.
La tomografia computerizzata può essere indicata per chiarire reperti dubbi, valutare le complicazioni o pianificare un intervento. La risonanza e la TC possono mostrare il cosiddetto “segno del punto centrale”, prodotto dai piccoli vasi che attraversano un dotto dilatato. È un reperto suggestivo, ma non sufficiente da solo per formulare la diagnosi.
La colangiopancreatografia retrograda endoscopica non viene utilizzata di routine per la sola diagnosi, perché è invasiva e può causare pancreatite, sanguinamento o colangite. Viene riservata soprattutto ai pazienti che necessitano, nella stessa seduta, del drenaggio di un’ostruzione o della rimozione di calcoli. Quando l’accesso endoscopico non è possibile, in casi selezionati può essere necessario un approccio percutaneo.
Distinzione tra malattia e sindrome di Caroli
Dopo avere identificato le dilatazioni biliari, è necessario cercare la presenza di fibrosi epatica congenita per distinguere la malattia dalla sindrome di Caroli. La valutazione può comprendere esami del sangue, ecografia o altri esami di imaging, misurazione non invasiva della rigidità del fegato e ricerca di segni di ipertensione portale, come milza ingrossata, riduzione delle piastrine o varici.
La biopsia epatica non è un esame di routine. Può essere presa in considerazione quando la presenza o la natura della fibrosi rimane incerta e il risultato potrebbe modificare il trattamento. Il prelievo deve essere valutato con cautela a causa delle vie biliari dilatate e degli altri possibili rischi della procedura.
La diagnosi differenziale comprende altre cause di dilatazione o lesioni cistiche delle vie biliari, tra cui ostruzioni da calcoli o tumori, colangite sclerosante primitiva, colangite piogenica ricorrente, cisti del coledoco, malattia policistica del fegato e amartomi biliari.
Il test genetico non è necessario in tutti i pazienti e un risultato negativo non esclude la diagnosi. Può essere utile soprattutto in presenza di malattia renale, esordio pediatrico, casi familiari o necessità di consulenza genetica per una futura gravidanza. La valutazione dovrebbe essere affidata a un centro con esperienza nelle malattie rare epatiche e renali.
Cura
Gli obiettivi della cura sono controllare le infezioni, mantenere libero il deflusso della bile, trattare calcoli e ascessi, prevenire il danno d’organo e gestire la fibrosi epatica, l’ipertensione portale e le eventuali alterazioni renali. Non esiste un farmaco capace di correggere la malformazione dei dotti: il trattamento viene quindi personalizzato in base ai sintomi, all’estensione della malattia e agli organi coinvolti.
Trattamento della colangite
La colangite acuta richiede una valutazione medica urgente e, spesso, il ricovero. Gli antibiotici vengono scelti in base alla gravità dell’infezione, alla funzione epatica e renale, alle resistenze batteriche locali e ai risultati delle colture. Nei casi più seri sono necessari antibiotici per via endovenosa, liquidi e un attento monitoraggio delle condizioni generali.
Gli antibiotici controllano l’infezione, ma non eliminano un’eventuale ostruzione. Se la bile non riesce a defluire, se la colangite è moderata o grave oppure se non migliora rapidamente con la terapia iniziale, è necessario drenare le vie biliari. La procedura viene eseguita preferibilmente per via endoscopica mediante ERCP; quando non è tecnicamente possibile si può ricorrere a un drenaggio percutaneo o, più raramente, chirurgico.
Durante queste procedure possono essere rimossi calcoli e inseriti temporaneamente tubicini o protesi per mantenere aperti i dotti. L’accesso ai calcoli situati molto in profondità nel fegato può tuttavia essere difficile. I rischi comprendono pancreatite, sanguinamento, perforazione e nuove infezioni, per cui indicazioni e benefici devono essere valutati da un’équipe esperta.
Un ascesso epatico viene trattato con antibiotici e, quando necessario in base a dimensioni, posizione e risposta clinica, con drenaggio radiologico, endoscopico o chirurgico. L’uso continuativo di antibiotici per prevenire nuove colangiti non è una pratica di routine, perché può favorire effetti indesiderati e resistenze; può essere considerato dallo specialista solo in situazioni particolari.
Gestione della stasi biliare e dei calcoli
L’acido ursodesossicolico può rendere la bile meno favorevole alla formazione di fango e calcoli e viene utilizzato per la colestasi e l’epatolitiasi, ossia i calcoli presenti nei dotti all’interno del fegato. Le linee guida europee ne suggeriscono l’impiego anche nei pazienti senza sintomi, ma le evidenze specifiche per questa malattia rara sono limitate.
Il farmaco non corregge la dilatazione dei dotti, non sostituisce il drenaggio in caso di ostruzione e non elimina il rischio di colangite o tumore. È generalmente ben tollerato, ma può causare soprattutto diarrea e disturbi gastrointestinali. La prescrizione e la dose devono essere stabilite dallo specialista, in particolare in presenza di ostruzione completa o malattia epatica avanzata.
Chirurgia
Quando la malattia è limitata a un segmento o a un solo lobo del fegato e provoca colangiti, calcoli o dolore ricorrenti, la rimozione chirurgica della parte interessata può offrire un controllo duraturo dei sintomi. Questa opzione è particolarmente adatta alla malattia localizzata senza fibrosi diffusa o ipertensione portale.
La resezione epatica è un intervento maggiore, con rischi di sanguinamento, infezione, perdita di bile e insufficienza epatica. Deve essere pianificata in un centro specializzato, dopo avere valutato attentamente la distribuzione delle dilatazioni e la quantità di fegato sano che rimarrà.
Fibrosi epatica e ipertensione portale
Nella sindrome di Caroli le complicazioni della fibrosi epatica congenita richiedono una gestione simile, per alcuni aspetti, a quella adottata nell’ipertensione portale associata alla cirrosi epatica, pur trattandosi di condizioni differenti.
Il trattamento può comprendere:
- beta-bloccanti non selettivi per ridurre la pressione nel sistema portale e il rischio di sanguinamento da varici, quando indicati;
- legatura endoscopica delle varici esofagee nei pazienti che non possono assumere beta-bloccanti o che presentano indicazioni specifiche;
- riduzione del sale, diuretici e, nei casi selezionati, drenaggio dell’ascite;
- trattamenti specialistici per emorragie digestive o altre complicazioni dell’ipertensione portale.
Nella sindrome di Caroli è inoltre importante controllare regolarmente la funzione renale. In presenza di malattia renale significativa il follow-up coinvolge anche il nefrologo.
Trapianto
Il trapianto di fegato può rappresentare il trattamento definitivo della malattia epatica nei pazienti accuratamente selezionati. Viene preso in considerazione soprattutto in presenza di:
- colangiti gravi e ricorrenti non controllabili con antibiotici, drenaggi o resezione;
- coinvolgimento diffuso di entrambi i lobi del fegato;
- fibrosi epatica o ipertensione portale associate a malattia non resecabile;
- scompenso della funzione epatica o marcato peggioramento della qualità di vita.
Se è presente anche un’insufficienza renale avanzata può essere valutato, in casi selezionati, un trapianto combinato di fegato e rene. Il sospetto di colangiocarcinoma richiede invece una valutazione oncologica e trapiantologica dedicata: la presenza di un tumore non costituisce automaticamente un’indicazione al trapianto e può escluderlo al di fuori di protocolli altamente selezionati.
Follow-up
Il controllo nel tempo dovrebbe essere coordinato da un epatologo, preferibilmente presso un centro esperto in malattie rare del fegato. La frequenza di visite, esami del sangue ed esami di imaging dipende dai sintomi, dall’estensione delle dilatazioni, dalla presenza di fibrosi e dalle complicazioni renali.
A causa del maggiore rischio di colangiocarcinoma, può essere proposta una sorveglianza mediante risonanza magnetica con colangiorisonanza ogni 12 mesi. Questa indicazione si basa tuttavia su evidenze limitate e deve essere adattata al singolo paziente. I marcatori tumorali nel sangue non sono abbastanza accurati da essere utilizzati da soli per la sorveglianza.
Nei pazienti con fibrosi o ipertensione portale possono essere necessari controlli delle varici esofagee e delle condizioni nutrizionali e ossee. Qualsiasi nuovo restringimento dei dotti, perdita di peso non intenzionale, peggioramento dell’ittero o cambiamento persistente degli esami epatici richiede ulteriori accertamenti.
Stile di vita
Non esiste una dieta capace di correggere la malattia di Caroli. È consigliabile seguire un’alimentazione equilibrata, mantenere un peso adeguato e svolgere attività fisica compatibile con le proprie condizioni. In presenza di fibrosi, colestasi o ridotta funzione epatica è prudente evitare l’alcol. Integratori, prodotti erboristici e rimedi “depurativi” non devono essere assunti senza il parere del medico, perché alcuni possono danneggiare il fegato o interferire con i farmaci. Eventuali carenze di vitamine, compresa la vitamina D, devono essere documentate e trattate sotto controllo sanitario.
Febbre con brividi, dolore addominale, ittero, vomito persistente, confusione, forte debolezza o calo della pressione possono indicare una colangite grave o una sepsi e richiedono assistenza medica immediata. Anche episodi meno intensi ma ricorrenti devono essere riferiti rapidamente allo specialista.
Fonti e bibliografia
- Caroli Disease – Jalaluddin Umar; Pujitha Kudaravalli; Savio John
- RareDiseases
Tutti gli aggiornamenti su salute, alimentazione e benessere.


