Introduzione
La sindrome di Von Hippel-Lindau (VHL) è una malattia genetica caratterizzata dalla crescita di numerose cisti e/o tumori, benigni o maligni.
Cause e trasmissione
La diffusione della sindrome di von Hippel-Lindau è stimata in 1 caso su 36.000 persone; si tratta di una malattia genetica ereditaria causata da mutazioni sul gene VHL, un gene oncosoppressore (si tratta cioè di istruzioni codificate a livello del codice genetico che servono ad impedire alle cellule di crescere e proliferare troppo rapidamente o in modo incontrollato). Le mutazioni impediscono la produzione della proteina VHL o portano alla produzione di una versione difettosa, incapace di regolare efficacemente sopravvivenza e divisione cellulare. La conseguenza è che le cellule possono proliferare in modo incontrollato, favorendo la comparsa dei tumori e delle cisti caratteristiche della sindrome.
La trasmissione avviene secondo il modello autosomico dominante, ovvero una sola copia del gene alterato, sulle due presenti, è sufficiente per aumentare il rischio di sviluppare tumori e cisti.
La maggior parte dei pazienti con sindrome di von Hippel-Lindau eredita una copia alterata del gene da un genitore affetto, mentre in una minoranza di casi, circa il 20%, il gene alterato è il risultato di una nuova mutazione avvenuta durante la formazione delle cellule riproduttive, ovuli o spermatozoi, o durante le prime fasi dello sviluppo.
A seconda delle manifestazioni associate alla variante genetica è possibile distinguere, a scopo descrittivo, diverse forme:
- Tipo 1, caratterizzato da un basso rischio di feocromocitoma e associato più spesso a varianti che compromettono in modo marcato la funzione della proteina VHL.
- Tipo 2, caratterizzato da un rischio elevato di feocromocitoma e associato più spesso a varianti che modificano la struttura della proteina. Si distinguono:
- tipo 2A, con basso rischio di carcinoma renale;
- tipo 2B, con alto rischio di carcinoma renale e possibile coinvolgimento di altri organi;
- tipo 2C, caratterizzato prevalentemente dal rischio di feocromocitoma.
Questa classificazione non permette tuttavia di prevedere con certezza quali manifestazioni compariranno nel singolo paziente e non sostituisce la sorveglianza di tutti gli organi a rischio.
Shutterstock/Marko Aliaksandr
A differenza della maggior parte delle condizioni autosomiche dominanti, in cui una copia alterata di un gene in ogni cellula è sufficiente a causare segni e sintomi della malattia, in questo caso tumori e cisti sono generalmente il risultato di una seconda alterazione, che si verifica nell’arco della vita. In altre parole si eredita una copia difettosa e, quando una cellula subisce una mutazione anche sulla seconda copia di cui dispone, può iniziare a svilupparsi una lesione.
Quasi tutti i soggetti portatori di una mutazione VHL presto o tardi sviluppano manifestazioni della malattia, anche se gli organi coinvolti e la gravità possono variare notevolmente.
L’età media di insorgenza è di circa 26 anni, con una fascia di età che abbraccia tuttavia gli anni compresi dall’infanzia alla settima decade, tipicamente tra i 18 e i 30 anni. Quasi tutte le persone con una variante patogena del gene VHL presentano sintomi o lesioni rilevabili entro l’età di 65 anni.
Sintomi
Alla luce della grande variabilità delle manifestazioni, non è possibile individuare un sintomo caratteristico per la sindrome VHL:
- questo è dovuto non solo al fatto che può riguardare diversi organi,
- ma anche perché può esordire ad età differenti.
La variabilità si osserva anche all’interno dello stesso gruppo familiare, i cui componenti possono condividere la medesima variante genetica.
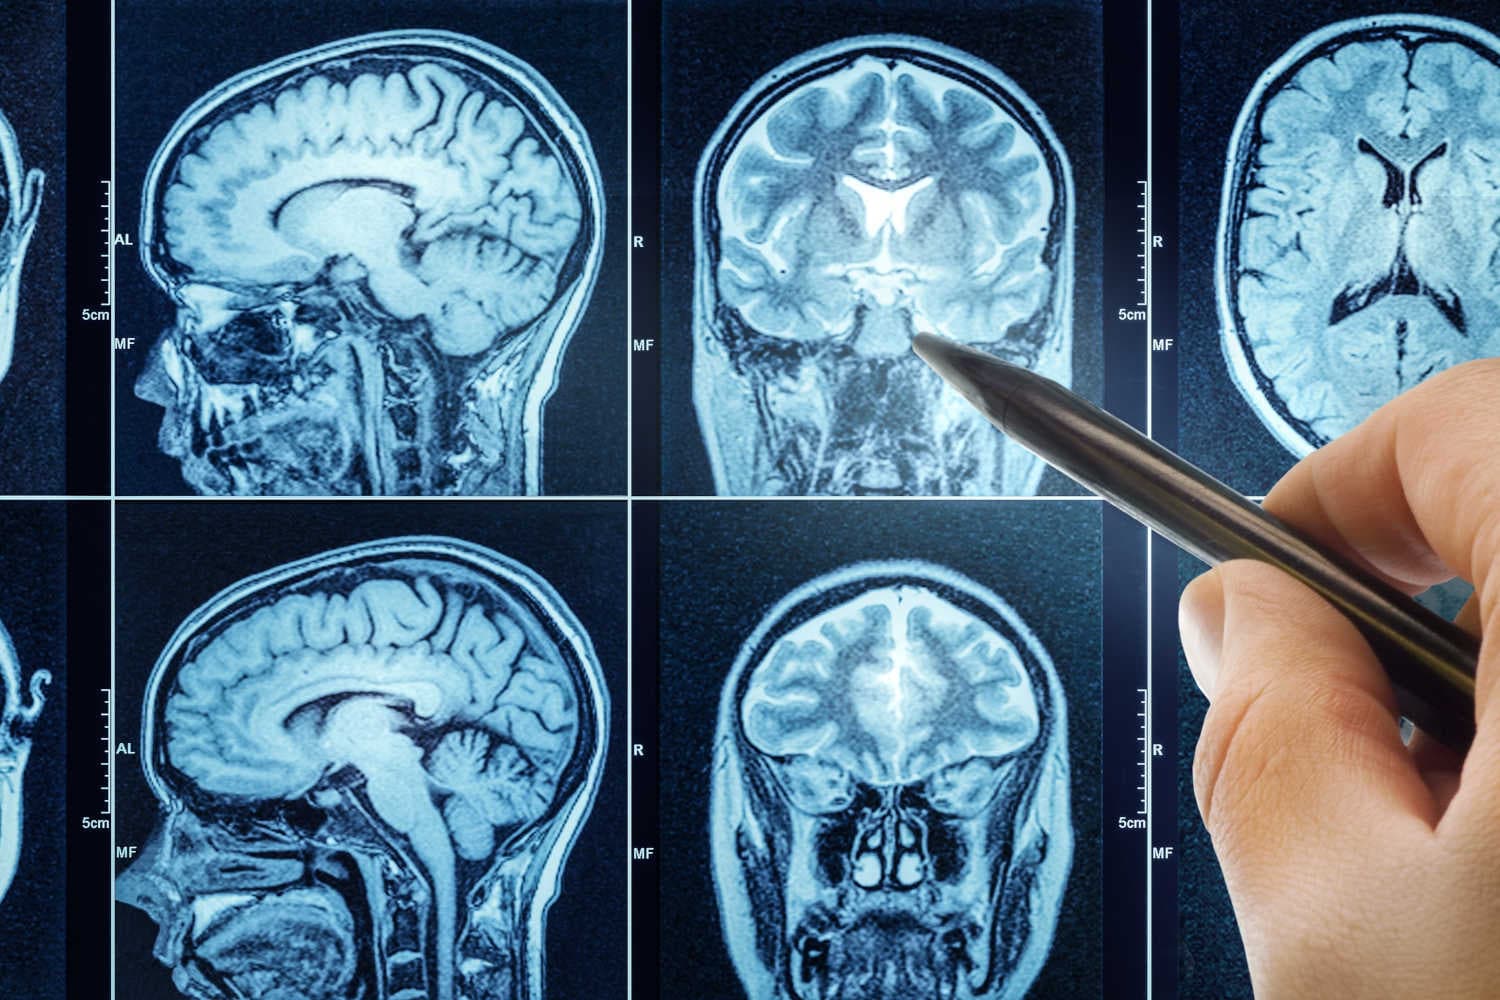
Il tumore più caratteristico e comune è l’emangioblastoma, costituito da vasi sanguigni di nuova formazione; sebbene si tratti di lesioni benigne, non cancerose, queste possono comunque causare complicazioni gravi o addirittura potenzialmente letali. Gli emangioblastomi che si sviluppano nel cervello e nel midollo spinale possono causare:
- mal di testa,
- vomito,
- debolezza,
- perdita di coordinazione muscolare, o atassia.
Gli emangioblastomi possono verificarsi anche nel tessuto sensibile alla luce che riveste la parte posteriore dell’occhio, la retina, e nella peggiore delle ipotesi causare la perdita della vista.
Pazienti affetti dalla sindrome di von Hippel-Lindau sviluppano comunemente anche cisti nei reni, nel pancreas e nel tratto genitale. Sono anche a maggior rischio di sviluppare carcinoma a cellule chiare, una forma di tumore del rene, e tumori neuroendocrini pancreatici, una particolare forma di tumore del pancreas.
È associata a un tipo di tumore chiamato feocromocitoma, che si verifica più comunemente nelle ghiandole surrenali, piccole ghiandole produttrici di ormoni che trovano posto sopra ciascun rene. I feocromocitomi sono in genere localizzati, ma in alcuni casi sono associati a:
- mal di testa,
- attacchi di panico,
- sudorazione eccessiva,
- pressione alta, che potrebbe non rispondere ai farmaci.
I feocromocitomi sono particolarmente pericolosi in periodi di stress fisico o traumi, come durante un intervento chirurgico, un incidente o durante la gravidanza.
Una parte delle persone con sindrome di von Hippel-Lindau sviluppa tumori del sacco endolinfatico, rare lesioni dell’orecchio interno che possono essere localmente aggressive. Queste escrescenze possono causare la perdita dell’udito in una o entrambe le orecchie, oltre a fischi nelle orecchie, o acufene, e problemi di equilibrio. Senza trattamento, questi tumori possono causare una perdita uditiva anche improvvisa e irreversibile.
Complicazioni e prognosi
L’aspettativa di vita dei pazienti affetti da VHL può risultare ridotta soprattutto in conseguenza del rischio di carcinoma renale e delle complicanze degli emangioblastomi del sistema nervoso centrale. La prognosi dipende dal numero e dal tipo di organi coinvolti, ma una sorveglianza regolare e trattamenti tempestivi possono ridurre il rischio di danni permanenti e migliorare la qualità di vita.
Diagnosi
La diagnosi della sindrome di von Hippel-Lindau si basa sulla storia personale e familiare, sulle manifestazioni cliniche e sul test genetico. La valutazione dovrebbe essere coordinata da un centro con esperienza nelle sindromi tumorali ereditarie, perché la malattia può interessare più organi e richiede la collaborazione di genetisti, oncologi, neurologi, urologi, endocrinologi, oculisti e altri specialisti.
Valutazione clinica e criteri diagnostici
Il medico raccoglie informazioni sui tumori e sulle cisti comparsi nel paziente e nei suoi familiari, sull’età alla diagnosi e sull’eventuale presenza di disturbi neurologici, visivi, uditivi o legati alla pressione arteriosa. L’esame obiettivo comprende in genere la misurazione della pressione e una valutazione neurologica; la retina deve essere esaminata da un oculista.
In una persona con un familiare affetto, la presenza di una manifestazione tipica può essere sufficiente a sostenere la diagnosi clinica. In assenza di familiarità, il sospetto aumenta in presenza di più emangioblastomi della retina o del sistema nervoso centrale, oppure di un emangioblastoma associato a un’altra lesione caratteristica, come carcinoma renale a cellule chiare, feocromocitoma, tumore neuroendocrino pancreatico o tumore del sacco endolinfatico. Un singolo tumore insorto in età giovane, bilaterale o multifocale può comunque giustificare una consulenza genetica.
Test genetico
Il test molecolare su un campione di sangue ricerca una variante patogena del gene VHL e rappresenta il principale strumento per confermare la diagnosi. L’analisi deve essere in grado di rilevare sia piccole varianti sia delezioni o duplicazioni di parti del gene. Prima e dopo l’esame è indicata una consulenza genetica, utile per comprenderne significato, limiti e conseguenze per i familiari.
Un risultato negativo non esclude sempre la malattia. In una piccola percentuale di persone la variante può essere presente soltanto in una parte delle cellule, una condizione chiamata mosaicismo, e risultare difficile da identificare nel sangue. Se il sospetto clinico rimane elevato, il genetista può valutare analisi aggiuntive, altri tessuti o geni associati a condizioni simili. Le varianti di significato incerto, invece, non devono essere considerate da sole una conferma diagnostica.
Quando la variante familiare è nota, i parenti a rischio possono sottoporsi a un test mirato. Ogni figlio di una persona portatrice ha una probabilità del 50% di ereditarla. Anche i minorenni possono essere sottoposti al test, poiché alcune manifestazioni compaiono durante l’infanzia e la sorveglianza precoce può prevenire danni alla vista e altre complicanze. Chi non ha ereditato la variante familiare non necessita normalmente del programma di sorveglianza specifico per VHL.
Accertamenti dopo la diagnosi
Dopo una diagnosi clinica o genetica viene eseguita una valutazione iniziale degli organi a rischio. Gli accertamenti vengono adattati all’età, ai sintomi e alle manifestazioni già presenti e comprendono generalmente:
- visita oculistica con esame della retina;
- misurazione periodica della pressione arteriosa e dosaggio delle metanefrine nel sangue o nelle urine, per cercare un feocromocitoma;
- risonanza magnetica di cervello e midollo spinale;
- risonanza magnetica dell’addome per valutare reni, pancreas e ghiandole surrenali;
- esame audiometrico e, quando indicato, risonanza magnetica mirata all’orecchio interno.
La risonanza magnetica è spesso preferita per la sorveglianza perché non utilizza radiazioni ionizzanti. Ecografia, tomografia computerizzata, esami di medicina nucleare e altri test vengono riservati ai casi in cui servano a chiarire un reperto o a pianificare il trattamento. Le biopsie non sono esami di routine per tutte le lesioni: vengono considerate quando il risultato può modificare concretamente la diagnosi o la cura.
Sorveglianza nel tempo
Anche in assenza di sintomi è necessario un programma di controlli per tutta la vita. La sorveglianza inizia durante l’infanzia con l’esame della retina, la misurazione della pressione e, all’età indicata dal centro, il dosaggio delle metanefrine. Le risonanze del sistema nervoso centrale e dell’addome iniziano generalmente tra la tarda infanzia e l’adolescenza. Frequenza e calendario non sono identici per tutti: vengono modificati in base all’età, alla variante genetica, agli organi coinvolti, alla velocità di crescita delle lesioni, alla gravidanza e ai trattamenti già eseguiti.
Nuovi sintomi non devono essere rimandati al controllo programmato. Disturbi neurologici, riduzione della vista, perdita improvvisa dell’udito, acufene, vertigini, crisi di pressione alta, palpitazioni o sudorazione intensa richiedono una valutazione medica tempestiva.
Cura
Gli obiettivi della cura sono prevenire la diffusione dei tumori maligni, proteggere vista, udito, funzione neurologica e renale, controllare i sintomi e limitare gli effetti di interventi ripetuti. Non esiste un unico trattamento per la sindrome: ogni lesione viene valutata in base a sede, dimensioni, velocità di crescita, sintomi e rischio futuro.
La sorveglianza attiva è parte integrante della cura. Molte lesioni piccole e prive di caratteristiche preoccupanti non devono essere trattate immediatamente, ma richiedono controlli regolari. Quando è necessario intervenire, si cerca di preservare quanto più possibile l’organo interessato. Le decisioni dovrebbero essere prese da un gruppo multidisciplinare esperto nella VHL.
Emangioblastomi del sistema nervoso centrale
Gli emangioblastomi piccoli e asintomatici possono essere osservati con risonanze periodiche, perché non tutti crescono in modo continuo. L’intervento chirurgico è il trattamento standard quando una lesione provoca sintomi, cresce in modo significativo, comprime strutture nervose o è associata a una cisti che aumenta di volume.
La chirurgia può ottenere un controllo duraturo, ma comporta rischi che dipendono dalla sede, tra cui sanguinamento, infezioni e deficit neurologici. La radiochirurgia stereotassica può essere considerata in casi selezionati, per esempio quando l’intervento tradizionale presenta rischi elevati, ma non sostituisce la chirurgia in presenza di una cisti sintomatica o di una compressione urgente.
Emangioblastomi della retina
Le lesioni retiniche vengono trattate precocemente quando possono minacciare la vista. Le tecniche più utilizzate sono la fotocoagulazione laser per alcuni tumori piccoli e la crioterapia per lesioni più periferiche o di maggiori dimensioni. Tumori vicini al nervo ottico, alla macula o associati a distacco della retina richiedono strategie specialistiche, talvolta chirurgiche.
Il trattamento può danneggiare la retina circostante e non sempre recupera una vista già compromessa: per questo la diagnosi precoce attraverso i controlli oculistici rimane essenziale. Le iniezioni intraoculari impiegate per ridurre edema o essudazione possono avere un ruolo di supporto in casi selezionati, ma non eliminano da sole il tumore.
Lesioni renali
Le cisti renali semplici vengono generalmente osservate. Le piccole masse solide compatibili con carcinoma renale a cellule chiare possono essere controllate con esami ravvicinati finché il rischio di diffusione rimane basso. In molti centri l’intervento viene programmato quando il tumore raggiunge circa 3 centimetri, ma crescita, posizione e condizioni del paziente possono rendere necessario anticiparlo.
Quando possibile si preferisce la chirurgia conservativa, che rimuove il tumore preservando il resto del rene. Questo approccio è importante perché nel corso della vita possono comparire più tumori in entrambi i reni. Crioablazione e ablazione termica possono essere alternative per alcune lesioni piccole, soprattutto quando nuovi interventi chirurgici sarebbero complessi. La nefrectomia totale viene riservata alle situazioni in cui non è possibile conservare in sicurezza una quantità adeguata di tessuto renale.
Ogni procedura può ridurre la funzione del rene, causare sanguinamento o danneggiare le vie urinarie. La scelta deve quindi bilanciare il rischio di metastasi con la necessità di preservare la funzione renale nel lungo periodo.
Feocromocitoma e paraganglioma
Il feocromocitoma viene generalmente rimosso chirurgicamente. Prima dell’intervento è indispensabile una preparazione farmacologica, di solito con medicinali che bloccano gli effetti delle catecolamine, insieme a un’attenta gestione della pressione e dei liquidi. Operare senza questa preparazione può provocare pericolose crisi ipertensive.
Nei pazienti con rischio di tumori bilaterali può essere valutata una rimozione parziale della ghiandola surrenale, per conservare la produzione naturale di cortisolo. Questa scelta può evitare una terapia sostitutiva permanente, ma lascia un rischio di recidiva e richiede controlli per tutta la vita. Se entrambe le ghiandole devono essere rimosse completamente, è necessaria una terapia ormonale sostitutiva quotidiana.
Lesioni pancreatiche
Le cisti pancreatiche sono spesso benigne e non richiedono trattamento, salvo che provochino compressione, ostruzione o altri sintomi. I tumori neuroendocrini pancreatici vengono invece valutati in base a dimensioni, sede, velocità di crescita, caratteristiche radiologiche e variante genetica.
Le lesioni a basso rischio possono essere sorvegliate. La chirurgia viene presa in considerazione quando il rischio di crescita o diffusione diventa rilevante, cercando quando possibile di conservare il tessuto pancreatico. Gli interventi possono causare fistole, diabete o difficoltà digestive, per cui non vengono eseguiti automaticamente alla scoperta di ogni piccolo tumore.
Tumori del sacco endolinfatico
La chirurgia è il trattamento principale per i tumori del sacco endolinfatico che crescono o minacciano l’udito e le strutture vicine. Intervenire quando la lesione è ancora piccola può aumentare la possibilità di preservare la funzione uditiva, anche se una perdita dell’udito già comparsa non è sempre reversibile. Radioterapia o radiochirurgia possono essere valutate in casi non operabili, residui o recidivanti, ma non rappresentano il trattamento abituale di prima scelta.
Terapia mirata con belzutifan
Belzutifan è un farmaco mirato che blocca la proteina HIF-2 alfa, coinvolta nello sviluppo dei tumori associati alla perdita di funzione del gene VHL. Può essere utilizzato negli adulti che necessitano di una terapia per carcinoma renale localizzato, emangioblastomi del sistema nervoso centrale o tumori neuroendocrini pancreatici associati alla VHL quando la chirurgia o altre procedure locali non sono adeguate.
Il farmaco può ridurre le dimensioni delle lesioni e, in alcuni pazienti, rimandare interventi che comporterebbero una perdita di funzione d’organo. Non elimina tuttavia la predisposizione genetica e richiede comunque una sorveglianza continua. I dati sull’efficacia e sulla sicurezza a lunghissimo termine sono ancora in fase di consolidamento.
Gli effetti indesiderati più importanti comprendono anemia, stanchezza, nausea, capogiri, difficoltà respiratoria e riduzione dell’ossigeno nel sangue. Durante il trattamento sono necessari esami del sangue e controlli dell’ossigenazione. Belzutifan può provocare gravi danni al feto e non deve essere usato in gravidanza per il trattamento dei tumori associati alla VHL. Può inoltre ridurre l’efficacia dei contraccettivi ormonali: la prevenzione della gravidanza deve essere discussa con il centro prescrittore.
Malattia avanzata e controllo dei sintomi
Un carcinoma renale o un tumore neuroendocrino metastatico richiede una valutazione oncologica specifica. I trattamenti possono comprendere farmaci mirati, immunoterapia, medicina nucleare o altre terapie sistemiche, scelti in base al tipo di tumore, agli organi coinvolti e alle cure già ricevute. Queste strategie trattano la singola neoplasia avanzata e non tutte le manifestazioni della sindrome.
Dolore, nausea, disturbi dell’equilibrio, difficoltà motorie, problemi visivi o uditivi possono richiedere farmaci, fisioterapia, riabilitazione, protesi acustiche e supporto psicologico. Anche l’impatto emotivo dei controlli ripetuti e della trasmissione ereditaria merita attenzione.
Stile di vita e controlli
Nessuna dieta, integratore o rimedio casalingo può prevenire o far regredire le lesioni della VHL. È consigliabile non fumare, perché il tabacco aumenta ulteriormente il rischio di tumore renale, mantenere la pressione sotto controllo e seguire un’alimentazione equilibrata compatibile con la funzione dei reni. L’attività fisica va adattata alle lesioni presenti e alle indicazioni del centro curante.
Prima di una gravidanza o di qualsiasi intervento chirurgico è importante informare i medici della diagnosi di VHL e verificare l’eventuale presenza di un feocromocitoma. La consulenza genetica può aiutare chi desidera avere figli a conoscere le opzioni disponibili.
È necessario contattare rapidamente il medico in caso di nuovi disturbi visivi o uditivi, mal di testa persistente con vomito, perdita di equilibrio, debolezza, dolore alla schiena, sangue nelle urine, palpitazioni, sudorazione intensa o crisi di pressione elevata. Per perdita improvvisa della vista o dell’udito, deficit neurologici acuti, forte difficoltà respiratoria o sintomi di una grave crisi ipertensiva è indicata una valutazione urgente.
Fonti e bibliografia
- Von Hippel Lindau Syndrome – Magui I. Mikhail; Achint K. Singh
- MedLinePlus
Tutti gli aggiornamenti su salute, alimentazione e benessere.