Introduzione
L’insonnia familiare fatale è una malattia neurodegenerativa ereditaria molto rara e purtroppo fatale. La malattia è infatti attualmente incurabile e presenta un decorso medio di circa 18 mesi; in letteratura sono descritti casi con una durata variabile da pochi mesi ad alcuni anni.
È caratterizzata da una progressiva disgregazione della normale struttura del sonno, inizialmente lieve, associata nel tempo a un significativo deterioramento fisico, neurologico e mentale.
La malattia fu descritta per la prima volta nel 1765, peraltro in un paziente italiano, sebbene sia stata poi formalmente descritta e riconosciuta clinicamente nel 1986 da Lugaresi ed altri.
Shutterstock/Gorodenkoff
Cause
L’insonnia familiare fatale è una malattia da prioni, ovvero causata dalla trasformazione di una proteina normalmente presente nell’organismo in una forma anomala, capace di favorire l’alterazione di altre proteine prioniche e di danneggiare progressivamente il sistema nervoso centrale. Una malattia appartenente allo stesso gruppo, divenuta piuttosto nota qualche anno fa, è la malattia di Creutzfeldt-Jakob (tristemente famosa nella sua forma denominata morbo della mucca pazza).
Nel caso dell’insonnia familiare fatale la parte più colpita risulta il talamo, una struttura del cervello coinvolta, tra l’altro, nella regolazione del sonno e delle funzioni autonome.
L’origine della malattia è genetica, con trasmissione secondo il modello autosomico dominante:
- autosomico: la mutazione si trova su un cromosoma di tipo non sessuale, il numero 20;
- dominante: è sufficiente che la mutazione sia presente su un’unica copia del gene, che può cioè derivare da un solo genitore.
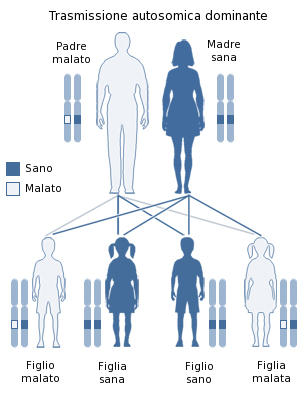
Modello di trasmissione genetica autosomico-dominante (Di LoStrangolatore – Opera propria, CC0, https://commons.wikimedia.org/w/index.php?curid=17919448)
Il rischio di trasmettere la variante genetica dal genitore alla prole è del 50% per ogni gravidanza, indipendentemente dal sesso del nascituro. Una persona può tuttavia aver ereditato la variante ed essere ancora priva di sintomi, perché l’esordio avviene generalmente in età adulta e l’età di comparsa è variabile.
Le malattie genetiche da prioni sono molto rare e l’insonnia familiare fatale è stata descritta soltanto in un numero limitato di famiglie in tutto il mondo.
In rari casi la mutazione responsabile può comparire per la prima volta nella persona affetta, senza essere stata identificata nei genitori. Il paziente può poi trasmettere la variante alla propria prole secondo il modello autosomico dominante.
Il gene colpito dalla mutazione, denominato PRNP, è responsabile della produzione della proteina prionica umana. L’insonnia familiare fatale è specificamente associata alla variante D178N insieme alla presenza di metionina in posizione 129 sulla stessa copia del gene. La funzione fisiologica della proteina prionica non è ancora completamente chiarita.
Sintomi
I sintomi possono comparire in età adulta, con un intervallo molto variabile che si estende indicativamente dai 20 ai 70 anni, senza differenze sostanziali tra uomini e donne.
I soggetti colpiti inizialmente lamentano spesso una progressiva alterazione del sonno, che può essere percepita come insonnia e aumenta di gravità con il progredire della malattia. Sono possibili sonnolenza diurna, episodi onirici molto vividi e comportamenti automatici o movimenti durante le transizioni tra veglia e sonno.
Il paziente può presentare vari segni obiettivi di coinvolgimento neurologico, come:
- disfunzioni del sistema nervoso autonomo, la parte che controlla i processi corporei involontari:
- pressione alta,
- episodi di tachipnea, cioè aumento della frequenza respiratoria,
- aumento della lacrimazione e/o della sudorazione,
- costipazione,
- disfunzioni sessuali,
- alterazioni della temperatura corporea;
- visione doppia,
- disartria, cioè difficoltà nell’articolazione delle parole,
- difficoltà di deglutizione,
- anomalie dello sguardo,
- rallentamento dell’elaborazione del pensiero,
- disturbi dell’attenzione,
- perdita di memoria a breve termine,
- atassia, cioè perdita di coordinazione,
- perdita di peso.
Con il progredire della malattia il paziente può sviluppare uno stato simile al delirio. Il deterioramento cognitivo può essere meno evidente nelle fasi iniziali rispetto ad altre malattie da prioni, ma tende a progredire negli stadi avanzati.
I cambiamenti di umore sono comuni, tipicamente con sviluppo di depressione, ansia o apatia con il peggioramento della malattia.
Si possono osservare cambiamenti nel tono muscolare associati a debolezza e movimenti anormali, che tendono a peggiorare durante il decorso.
Decorso
Il decorso varia da persona a persona e non segue necessariamente fasi nettamente separate. Nella descrizione clinica classica, l’insonnia familiare fatale è stata suddivisa didatticamente in quattro periodi successivi:
- Il primo stadio è caratterizzato dall’insorgenza e dal progressivo peggioramento dell’insonnia, talvolta accompagnata da sintomi psichiatrici come fobie, paranoia e attacchi di panico. Possono comparire episodi onirici vividi.
- Successivamente i disturbi del sonno e i sintomi psichiatrici peggiorano e possono comparire allucinazioni e disfunzioni autonomiche, come aumento della pressione, tachipnea, sudorazione intensa, lacrimazione e stitichezza.
- Nelle fasi più avanzate la normale struttura del sonno può risultare quasi completamente disorganizzata, con periodi di sonno molto brevi e frammentati.
- La fase finale è caratterizzata da grave deterioramento neurologico e cognitivo, fino alla comparsa di demenza, difficoltà a comunicare e perdita dell’autonomia motoria.
Il paziente può infine andare incontro a immobilità, stato di minima responsività o coma e successiva morte.
Diagnosi
La diagnosi dell’insonnia familiare fatale deve essere effettuata in un centro neurologico con esperienza nelle malattie da prioni, coinvolgendo quando possibile specialisti in medicina del sonno e genetica medica. Una comune insonnia, anche se intensa o prolungata, non è di per sé indicativa di questa malattia estremamente rara.
Il sospetto nasce dall’associazione tra un disturbo del sonno rapidamente progressivo e altri segni neurologici, cognitivi o autonomici, come sudorazione intensa, alterazioni della pressione e della frequenza cardiaca, perdita di peso, disturbi del movimento o cambiamenti del comportamento. Una storia familiare compatibile rafforza il sospetto, ma la sua assenza non esclude completamente la diagnosi.
La valutazione comprende un’anamnesi dettagliata, possibilmente raccogliendo informazioni anche dai familiari, e un esame neurologico completo. Il medico valuta inoltre le funzioni cognitive, lo stato psichiatrico, la coordinazione, i movimenti involontari, la deglutizione e i segni di disfunzione del sistema nervoso autonomo.
Test genetico
Nei pazienti con sintomi compatibili, la diagnosi viene confermata identificando nel gene PRNP la variante patogena D178N associata alla metionina in posizione 129 sulla stessa copia del gene. Il risultato deve essere interpretato insieme al quadro clinico: una variante di significato incerto, da sola, non consente di formulare la diagnosi.
Il test genetico richiede consenso informato e consulenza genetica, perché il risultato può avere conseguenze anche per i familiari. Nelle persone sane appartenenti a una famiglia in cui è già stata identificata la mutazione è possibile un test predittivo, ma soltanto dopo un percorso specialistico che ne chiarisca limiti e implicazioni mediche, psicologiche e familiari. In genere il test predittivo non viene eseguito nei minorenni, poiché la malattia esordisce in età adulta e non esiste una terapia preventiva di efficacia dimostrata.
Studio del sonno e altri esami
La video-polisonnografia, cioè la registrazione del sonno durante la notte, è uno degli accertamenti più utili. Può documentare la progressiva frammentazione del sonno e la perdita della sua normale organizzazione. Il risultato non è tuttavia sufficiente, da solo, a confermare la malattia.
La risonanza magnetica cerebrale è normalmente utilizzata per escludere altre cause di deterioramento neurologico rapidamente progressivo. Nell’insonnia familiare fatale può essere normale o mostrare alterazioni poco specifiche. La TC è meno informativa e viene impiegata soprattutto quando la risonanza non è disponibile o non può essere eseguita.
L’elettroencefalogramma valuta l’attività elettrica cerebrale, ma nell’insonnia familiare fatale non presenta un reperto diagnostico esclusivo. Alcune anomalie tipiche della malattia di Creutzfeldt-Jakob possono invece orientare verso un’altra forma di malattia da prioni.
La PET cerebrale può mostrare una riduzione del metabolismo nel talamo e in altre aree cerebrali. È un esame di supporto riservato a casi selezionati: il reperto non è specifico e una PET normale non esclude la diagnosi.
Gli esami del sangue vengono scelti in base al quadro clinico per cercare cause metaboliche, endocrine, infettive, tossiche, farmacologiche o autoimmuni potenzialmente curabili. Non esiste un comune esame ematico capace di diagnosticare l’insonnia familiare fatale.
In alcuni pazienti viene eseguita una puntura lombare. Il test RT-QuIC ricerca nel liquido cerebrospinale l’attività di proteine prioniche anomale, ma nell’insonnia familiare fatale è meno sensibile che nella forma sporadica della malattia di Creutzfeldt-Jakob: un risultato negativo non consente quindi di escludere la malattia. Altri biomarcatori, come le proteine 14-3-3 e tau, possono risultare alterati, ma sono aspecifici e non vengono interpretati isolatamente.
Diagnosi differenziale
Prima di concludere per una malattia da prioni è essenziale escludere condizioni più comuni o potenzialmente curabili. Tra queste rientrano i disturbi psichiatrici, gli effetti di farmaci o sostanze, le apnee del sonno, l’epilessia, le encefaliti infettive o autoimmuni, le alterazioni metaboliche ed endocrine, le lesioni del talamo e altre malattie neurodegenerative rapidamente progressive.
Va inoltre distinta l’insonnia familiare fatale dall’insonnia fatale sporadica, una rara malattia da prioni con manifestazioni simili ma priva della caratteristica mutazione ereditaria. L’esame neuropatologico del cervello può confermare definitivamente una malattia da prioni, ma viene generalmente effettuato dopo il decesso e la biopsia cerebrale non è un esame diagnostico di routine.
Cura
Gli obiettivi della cura sono alleviare i sintomi, preservare il più a lungo possibile sicurezza e qualità di vita, prevenire complicanze e sostenere il paziente e la famiglia. Non esiste attualmente una terapia capace di arrestare o invertire l’insonnia familiare fatale. Il trattamento è quindi sintomatico, assistenziale e palliativo.
Presa in carico multidisciplinare
La gestione dovrebbe essere coordinata precocemente da un centro neurologico esperto nelle malattie da prioni. In base ai sintomi possono intervenire medici del sonno, genetisti, specialisti in cure palliative, psichiatri, fisioterapisti, logopedisti, nutrizionisti, infermieri e assistenti sociali.
Poiché la malattia può progredire rapidamente, è utile discutere per tempo le preferenze del paziente, l’assistenza domiciliare, le decisioni sull’alimentazione artificiale e le altre scelte di cura. Questi colloqui vanno adattati ai desideri e alla capacità decisionale della persona, senza rinunciare nel frattempo ai trattamenti necessari per il comfort.
Gestione del sonno
I comuni sonniferi non riescono in genere a ripristinare stabilmente la normale struttura del sonno. La risposta a benzodiazepine, farmaci simili alle benzodiazepine, melatonina e altri sedativi è variabile e spesso limitata. Nessuno di questi medicinali modifica il decorso della malattia.
Un eventuale trattamento farmacologico deve essere deciso caso per caso dagli specialisti, partendo da dosi prudenti e rivalutandone frequentemente l’utilità. Sedativi e farmaci antipsicotici possono aumentare sonnolenza diurna, cadute, confusione, difficoltà di deglutizione e depressione respiratoria. Alcuni medicinali possono inoltre peggiorare memoria, pressione o instabilità motoria.
È importante rivedere periodicamente tutti i farmaci assunti ed eliminare, quando possibile, quelli non necessari o capaci di aggravare i sintomi. Benzodiazepine e altri medicinali che possono causare dipendenza non devono tuttavia essere sospesi bruscamente senza indicazione medica.
Il gamma-idrossibutirrato ha prodotto un miglioramento temporaneo del sonno profondo in segnalazioni isolate, ma le evidenze sono insufficienti per considerarlo una terapia standard. Può causare gravi effetti indesiderati, tra cui depressione respiratoria e alterazione dello stato di coscienza, e non deve essere usato al di fuori di una valutazione specialistica.
Trattamento degli altri sintomi
Ansia, depressione, agitazione, allucinazioni e sintomi psicotici possono essere trattati con supporto psicologico e, quando necessario, farmaci scelti con cautela. I possibili benefici devono essere bilanciati con il rischio di sedazione, rigidità, ipotensione, disturbi del ritmo cardiaco e ulteriore deterioramento cognitivo.
Movimenti involontari, rigidità, spasmi e mioclono possono talvolta essere attenuati con farmaci sintomatici. Alcuni, come il clonazepam, possono ridurre le scosse muscolari ma anche aumentare sonnolenza, instabilità e difficoltà respiratorie o di deglutizione. La scelta dipende quindi dai sintomi prevalenti e dalla fase della malattia.
Le alterazioni della pressione, della frequenza cardiaca, della temperatura e della sudorazione richiedono monitoraggio. I farmaci usati per controllarle devono essere regolati con attenzione, perché la disfunzione autonomica può provocare oscillazioni imprevedibili e aumentare il rischio di ipotensione o cadute.
Fisioterapia e terapia occupazionale aiutano a conservare la mobilità residua, prevenire contratture e rendere più sicuri gli spostamenti e l’ambiente domestico. Con il progredire della malattia possono essere necessari ausili per camminare, una sedia a rotelle, dispositivi di posizionamento e assistenza continua.
Alimentazione e deglutizione
Perdita di peso e difficoltà di deglutizione devono essere valutate precocemente. Il logopedista può suggerire consistenze degli alimenti e tecniche di alimentazione più sicure, mentre il nutrizionista aiuta a mantenere un apporto adeguato di energia e liquidi.
Quando mangiare per bocca diventa insufficiente o comporta un elevato rischio di aspirazione, si può prendere in considerazione un sondino o una gastrostomia. Questa scelta è riservata a casi selezionati e deve tenere conto della fase della malattia, dei benefici realistici, dei rischi della procedura e delle preferenze del paziente. L’alimentazione artificiale non arresta la neurodegenerazione e non elimina completamente il rischio di polmonite da aspirazione.
Stile di vita e sicurezza
Un ambiente tranquillo, orari regolari, esposizione alla luce naturale durante il giorno e riduzione serale di caffeina, nicotina e alcol possono favorire il comfort, ma non modificano la causa o il decorso della malattia. È importante prevenire le cadute, eliminare ostacoli domestici, garantire supervisione durante gli spostamenti e curare idratazione, igiene, regolarità intestinale e prevenzione delle lesioni da immobilità.
Rimedi erboristici, integratori e prodotti acquistati senza prescrizione non hanno dimostrato di rallentare la malattia. Possono inoltre interagire con i farmaci o aumentare sedazione e rischio di cadute; prima di usarli è quindi necessario parlarne con il medico.
Cure palliative e sostegno alla famiglia
Le cure palliative non sono riservate esclusivamente agli ultimi giorni di vita. Possono essere attivate fin dalla diagnosi per trattare disagio, agitazione, dolore, difficoltà respiratorie e problemi nutrizionali, oltre che per sostenere le decisioni assistenziali.
Il supporto psicologico e sociale è importante sia per il paziente sia per familiari e caregiver, che possono aver bisogno di assistenza domiciliare, periodi di sollievo e sostegno nell’elaborazione della malattia. Nelle fasi terminali può essere appropriato il supporto di un servizio di hospice.
Follow-up e terapie sperimentali
I controlli devono essere ravvicinati e adattati alla velocità di progressione. È necessario contattare tempestivamente il medico in caso di difficoltà a respirare o deglutire, soffocamento durante i pasti, febbre, cadute, disidratazione, agitazione non controllabile o improvvisa riduzione dello stato di coscienza.
Non è stato validato alcun trattamento capace di rallentare la malattia. Antibiotici come la doxiciclina, immunoterapie, farmaci antiprionici e approcci rivolti al gene PRNP non sono terapie standard per l’insonnia familiare fatale. L’eventuale accesso a trattamenti sperimentali deve avvenire esclusivamente all’interno di studi clinici autorizzati e dopo una discussione trasparente su benefici incerti, rischi e impegno richiesto.
Fonti e bibliografia
- Fatal Familial Insomnia – Zalan Khan; Pradeep C. Bollu
- RareDiseases
Tutti gli aggiornamenti su salute, alimentazione e benessere.


