Introduzione
La malattia di Creutzfeldt-Jakob è una malattia neurologica molto rara caratterizzata dalla degenerazione progressiva e inarrestabile dei neuroni (cellule del cervello); clinicamente questo si traduce in una forma di demenza rapidamente progressiva, che risulta fatale nel 100% dei casi a distanza di pochi mesi o, più raramente, anni dall’esordio.
Questa patologia è la forma più frequente delle cosiddette “encefalopatie spongiformi”, malattie accomunate dal fatto che, all’osservazione microscopica, il tessuto cerebrale affetto presenta alterazioni che ricordano una spugna.
La causa della malattia di Creutzfeldt-Jakob è l’accumulo di una forma anomala della proteina prionica, chiamata “prione”. Nella maggior parte dei casi la malattia è sporadica, cioè si sviluppa senza fattori di rischio riconoscibili. Più raramente è dovuta a mutazioni genetiche ereditarie o viene acquisita attraverso particolari esposizioni a tessuti contaminati. Non si trasmette attraverso l’aria, il contatto fisico, la convivenza o le comuni attività di assistenza.
Questa sindrome è diventata piuttosto conosciuta e di dominio pubblico alla fine degli anni ’90, quando nel Regno Unito sono stati identificati diversi casi della variante della malattia di Creutzfeldt-Jakob associati all’encefalopatia spongiforme bovina. Da qui è nato il nome popolare di “malattia della mucca pazza”, che indica propriamente la malattia dei bovini e non tutte le forme umane di Creutzfeldt-Jakob.
Nelle prime fasi della malattia il paziente può sviluppare problemi di memoria, cambiamenti comportamentali, mancanza di coordinazione e disturbi visivi; in seguito il deterioramento mentale diventa pronunciato e possono comparire
- movimenti involontari,
- cecità,
- debolezza delle estremità
- e coma.
La diagnosi non è agevole, trattandosi di una malattia molto rara e capace di imitare numerose patologie neurologiche. Gli accertamenti principali comprendono:
- risonanza magnetica cerebrale,
- analisi del liquido cerebrospinale con test RT-QuIC,
- elettroencefalogramma (EEG),
- esami diretti a escludere altre cause, alcune delle quali curabili.
Non esiste purtroppo una terapia in grado di guarire dalla malattia o di rallentarne in modo dimostrato la progressione. Il trattamento è sintomatico e palliativo: serve ad alleviare disturbi come mioclono, convulsioni, dolore, ansia e difficoltà di deglutizione, prevenire le complicanze e garantire al paziente la migliore qualità di vita possibile.
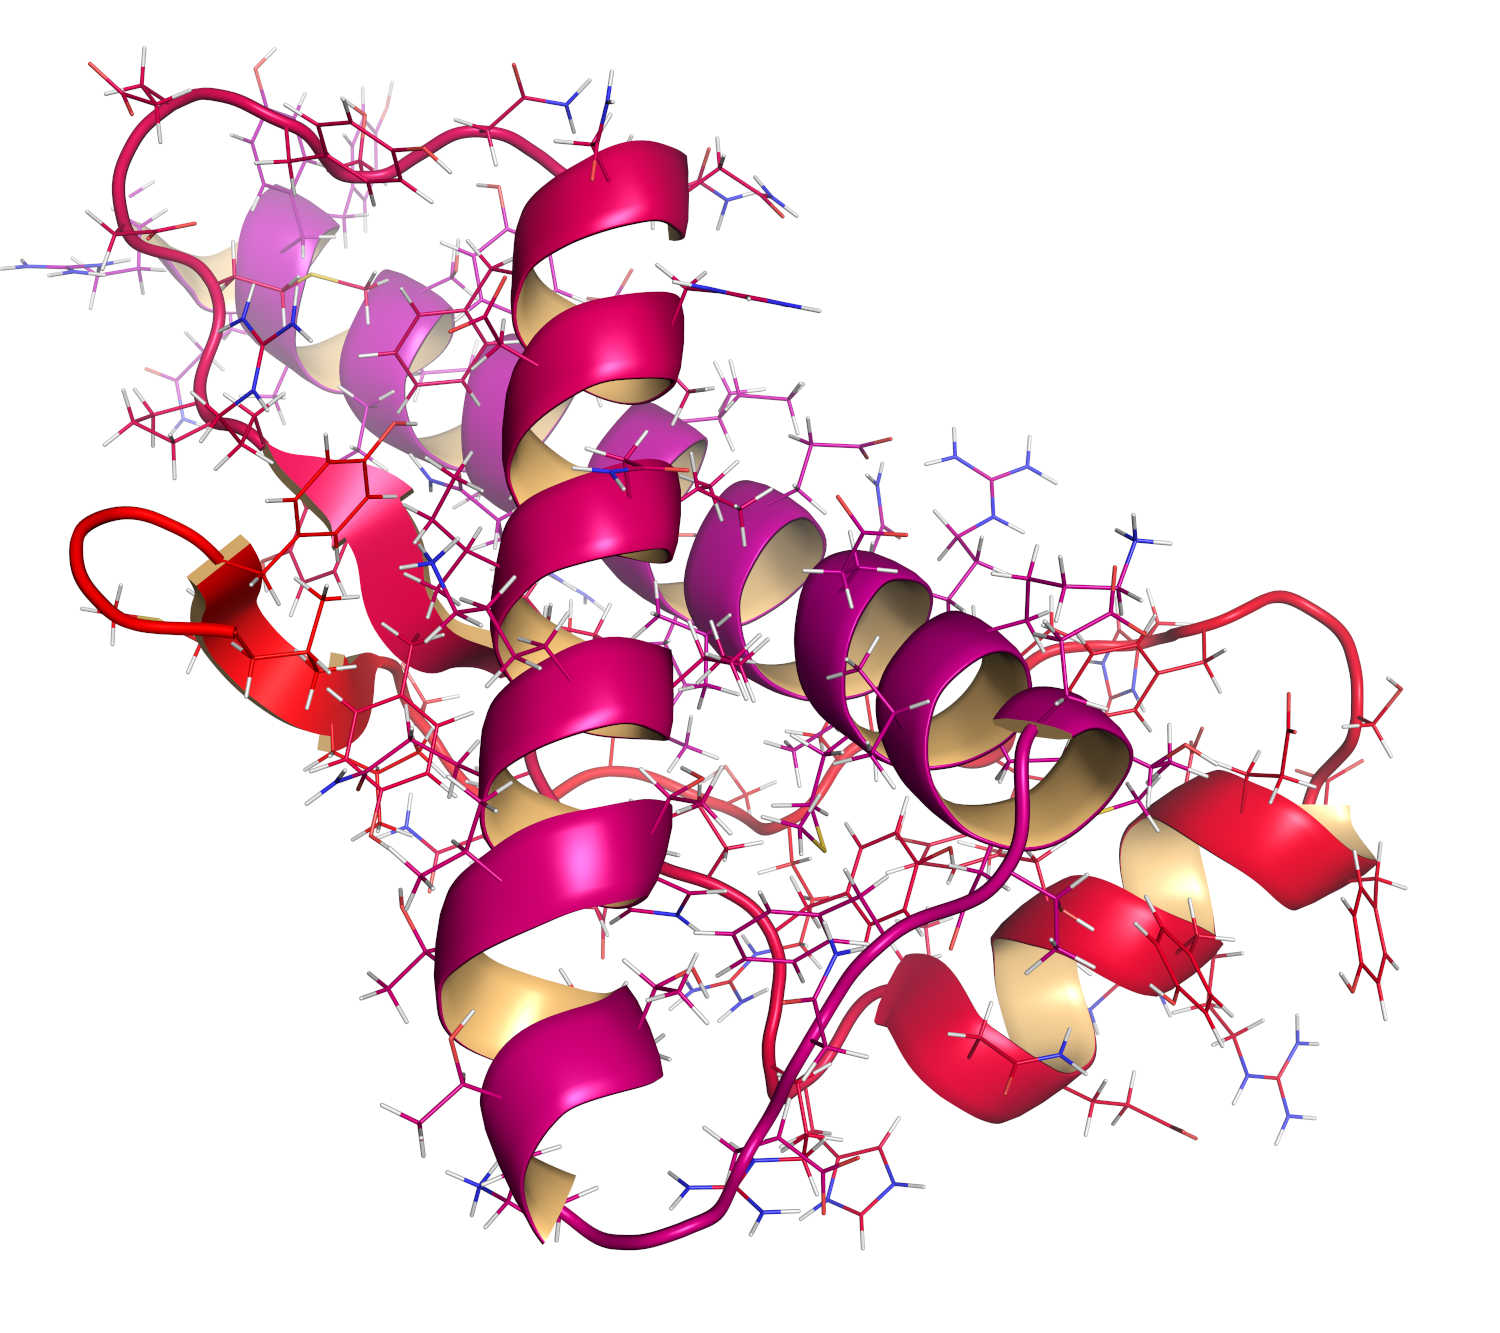
Shutterstock/StudioMolekuul
Cause
La malattia di Creutzfeldt-Jakob è molto rara, con un’incidenza di circa 1-2 nuovi casi per milione di persone ogni anno. La forma sporadica colpisce soprattutto gli adulti più anziani, generalmente dopo i 55-60 anni, mentre alcune forme genetiche o la variante associata all’encefalopatia spongiforme bovina possono manifestarsi più precocemente.
La malattia è tecnicamente considerata trasmissibile pur non essendo causata da un germe patogeno, ma dall’accumulo di una proteina prionica con una struttura tridimensionale anomala.
Il meccanismo alla base della malattia consiste nella capacità della proteina prionica patologica, spesso indicata come PrP-Sc, di indurre la proteina prionica cellulare normale, PrP-C, ad assumere a sua volta una conformazione anomala. Questo processo provoca un accumulo progressivo di aggregati proteici, danneggia le cellule nervose e porta alla loro morte. La degenerazione dei neuroni determina la formazione di vacuoli a livello microscopico, che fanno assumere al tessuto cerebrale il caratteristico aspetto spugnoso.
In nessun caso la malattia si trasmette mediante l’aria o i contatti casuali, quindi coniugi e altri familiari di pazienti affetti dalla forma sporadica non corrono un rischio maggiore rispetto alla popolazione generale.
Meccanismo di sviluppo
Le proteine sono lunghe catene di aminoacidi che devono ripiegarsi in una specifica forma tridimensionale per esercitare la propria funzione nella cellula; la malattia di Creutzfeldt-Jakob (MCJ) è causata dall’accumulo nel cervello di una forma anomala e trasmissibile della proteina prionica, chiamata prione.
La proteina prionica cellulare normale e innocua si trova in numerosi tessuti del corpo, ma in concentrazione maggiore nel cervello e nelle cellule nervose; il suo ruolo nell’organismo sano non è ancora completamente chiarito.
Può tuttavia succedere che la proteina prionica assuma una conformazione anomala. Nella maggior parte delle situazioni le proteine ripiegate in modo scorretto vengono eliminate dall’organismo, ma nelle malattie da prioni la forma patologica resiste alla degradazione, si accumula nel cervello e induce altre proteine prioniche normali a modificare la propria struttura.
I prioni sono quindi proteine prioniche con una forma anomala che:
- si accumulano nel cervello,
- inducono altre proteine prioniche ad assumere la stessa conformazione patologica, causando un aumento progressivo della quantità di prioni.
Questo provoca la morte delle cellule cerebrali e l’ulteriore accumulo di proteine anomale, alimentando un circolo vizioso. Le malattie da prioni causano anche lo sviluppo di piccoli vacuoli nel tessuto cerebrale, che assume una caratteristica struttura a spugna.
Nell’insieme queste lesioni sono la causa dei sintomi e delle complicazioni che conducono infine alla morte del paziente. I prioni sono particolarmente resistenti e possono persistere a lungo nei tessuti del sistema nervoso, anche dopo la morte.
Classificazione
La malattia di Creutzfeldt-Jakob si presenta in diverse forme:
- Forma sporadica: rappresenta circa l’85% dei casi e insorge senza una causa identificabile, soprattutto in età adulta avanzata.
- Forma genetica: è causata da varianti patogene del gene PRNP, che codifica per la proteina prionica. Può presentarsi in più membri della stessa famiglia, ma un’anamnesi familiare negativa non la esclude. Nel complesso le malattie prioniche genetiche rappresentano circa il 10-15% dei casi.
- Forme acquisite: sono oggi eccezionalmente rare e comprendono:
- la variante della malattia di Creutzfeldt-Jakob, associata soprattutto all’esposizione alimentare all’agente dell’encefalopatia spongiforme bovina;
- le forme iatrogene, trasmesse in passato attraverso specifiche procedure o prodotti biologici contaminati. I casi sono stati associati, per esempio, a innesti di dura madre o cornea, strumenti neurochirurgici contaminati e ormone della crescita ricavato da ipofisi umane. Le attuali misure di selezione dei materiali, sterilizzazione e controllo hanno ridotto drasticamente questo rischio. A causa dei lunghi tempi di incubazione possono tuttavia essere diagnosticati ancora oggi casi riconducibili a esposizioni avvenute molti anni prima.
Oltre alla malattia di Creutzfeldt-Jakob esistono altre patologie legate alla presenza di prioni, ovvero proteine anomale, come:
- malattia di Gerstmann-Sträussler-Scheinker (GSS),
- insonnia familiare fatale (IFF),
- Kuru, forma storicamente riscontrata in alcune popolazioni della Papua Nuova Guinea nelle quali venivano praticati rituali di cannibalismo,
- encefalopatia spongiforme bovina, conosciuta anche come malattia della mucca pazza,
- scrapie, che si manifesta negli ovini e nei caprini.
Trasfusioni di sangue
La trasmissione attraverso trasfusioni è stata documentata in un numero molto limitato di casi della variante della malattia di Creutzfeldt-Jakob. Non è invece dimostrato che la forma sporadica venga trasmessa attraverso il sangue o i comuni emoderivati.
Il rischio trasfusionale è sottoposto a specifiche misure di sorveglianza e prevenzione. La malattia rimane estremamente rara e una trasfusione effettuata secondo le procedure previste non deve essere considerata, di per sé, motivo per sospettare una malattia da prioni.
Sintomi
Tutte le forme della malattia di Creutzfeldt-Jakob sono caratterizzate dallo sviluppo di demenza rapidamente progressiva.
I sintomi iniziali comprendono
- problemi di coordinazione muscolare, ad esempio con difficoltà a camminare,
- linguaggio biascicato,
- formicolio,
- cambiamenti di personalità,
- disturbi cognitivi, che riguardano ad esempio memoria, capacità di giudizio e di pensiero,
- allucinazioni,
- disturbi della vista, ad esempio visione doppia.
Soprattutto in soggetti affetti da insonnia familiare fatale possono sviluppare anche
- insonnia,
- depressione
- sensazioni alterate.
Con il progredire della malattia il deterioramento mentale diventa sempre più grave, si può perdere completamente l’uso della vista e compaiono spesso movimenti muscolari involontari, chiamati mioclono.
Nelle fasi finali viene meno la capacità di movimento e il paziente può entrare in coma, con un aumento del rischio di polmonite ab ingestis o di altre infezioni che possono contribuire al decesso.
Alcuni sintomi possono essere simili a quelli di altri disturbi neurologici progressivi, come l’Alzheimer e la malattia di Huntington. La malattia di Creutzfeldt-Jakob tende tuttavia a provocare un deterioramento cognitivo e neurologico molto più rapido rispetto alla maggior parte delle altre forme di demenza.
Diagnosi
La malattia di Creutzfeldt-Jakob deve essere presa in considerazione soprattutto quando compaiono un deterioramento cognitivo o un disturbo neuropsichiatrico rapidamente progressivi, associati a segni come difficoltà di coordinazione, mioclono, alterazioni della vista, rigidità, disturbi del movimento o perdita della capacità di parlare e muoversi. Poiché alcune malattie curabili possono presentarsi in modo simile, la valutazione neurologica deve essere tempestiva.
Valutazione clinica
Il medico ricostruisce la velocità e l’ordine di comparsa dei sintomi, i farmaci assunti, l’eventuale esposizione a sostanze tossiche, le infezioni recenti e le precedenti procedure neurochirurgiche o terapeutiche. Vengono inoltre ricercati casi di demenza rapidamente progressiva, disturbi del movimento o malattie prioniche nella famiglia.
L’esame neurologico valuta memoria e altre funzioni cognitive, linguaggio, vista, coordinazione, equilibrio, riflessi, forza muscolare, rigidità e movimenti involontari. Nessun singolo sintomo è sufficiente per formulare la diagnosi.
Esami per escludere altre cause
Gli esami del sangue e del liquido cerebrospinale servono innanzitutto a escludere condizioni potenzialmente reversibili, come alterazioni metaboliche o endocrine, carenze vitaminiche, intossicazioni, infezioni ed encefaliti autoimmuni. Gli accertamenti vengono scelti in base all’età, ai sintomi, alla storia clinica e alla rapidità di progressione.
La diagnosi differenziale comprende anche crisi epilettiche persistenti, ictus, tumori, encefalopatie tossiche o metaboliche e altre malattie neurodegenerative, tra cui l’Alzheimer. In casi selezionati possono quindi essere necessari esami immunologici, infettivologici, oncologici o ulteriori indagini di imaging.
Risonanza magnetica
La risonanza magnetica cerebrale è uno degli esami più importanti. Deve comprendere sequenze sensibili alla diffusione dell’acqua, chiamate DWI e ADC, oltre alle sequenze FLAIR. Nella forma sporadica possono comparire aree di segnale aumentato nella corteccia cerebrale, nel nucleo caudato e nel putamen. Nella variante associata all’encefalopatia spongiforme bovina può essere più caratteristico il coinvolgimento di una zona del talamo chiamata pulvinar.
Le immagini devono essere interpretate da radiologi o neurologi esperti. Una risonanza magnetica non tipica non esclude completamente la malattia, soprattutto nelle fasi iniziali o in alcuni sottotipi.
Analisi del liquido cerebrospinale
Il liquido cerebrospinale, o liquor, viene raccolto mediante puntura lombare. Oltre agli esami di routine, utili per cercare infezioni e infiammazioni, il test più specifico attualmente utilizzato è la RT-QuIC. Questa tecnica rileva la capacità della proteina prionica anomala di indurre l’aggregazione di altre proteine e, se positiva in un quadro clinico compatibile, fornisce un forte sostegno alla diagnosi.
La RT-QuIC deve essere eseguita in un laboratorio specializzato. Un risultato negativo non esclude in assoluto la malattia: può verificarsi nelle fasi precoci, in alcuni sottotipi di malattia prionica o se il campione non è adeguato. Se il sospetto rimane elevato, lo specialista può valutare una nuova puntura lombare o ulteriori accertamenti.
Proteine come 14-3-3 e tau totale indicano un danno rapido dei neuroni, ma non sono specifiche della malattia di Creutzfeldt-Jakob e possono aumentare anche dopo ictus, crisi epilettiche, encefaliti o altre lesioni cerebrali. Possono quindi avere un ruolo di supporto in casi selezionati, ma non sostituiscono la RT-QuIC e non devono essere interpretate da sole.
Elettroencefalogramma
L’elettroencefalogramma registra l’attività elettrica cerebrale. Nella forma sporadica può mostrare complessi periodici caratteristici, più frequenti nelle fasi intermedie o avanzate. Il tracciato può tuttavia essere aspecifico o normale all’inizio. L’esame è utile anche per riconoscere crisi epilettiche, comprese quelle senza convulsioni evidenti.
Analisi genetica
L’analisi del gene PRNP può identificare una forma genetica della malattia. Può essere proposta in presenza di un esordio precoce, di una storia familiare suggestiva o di caratteristiche cliniche particolari, ma talvolta viene valutata anche senza precedenti familiari noti. Poiché il risultato può avere conseguenze per i parenti, il test deve essere accompagnato da un’adeguata consulenza genetica.
Conferma della diagnosi
Durante la vita è spesso possibile formulare una diagnosi clinica di malattia “probabile” sulla base dei sintomi e dei risultati di RT-QuIC, risonanza magnetica, EEG e altri esami. La diagnosi definitiva richiede l’analisi neuropatologica e molecolare del tessuto cerebrale, eseguita generalmente dopo il decesso.
La biopsia cerebrale non è un esame di routine: è invasiva, può non prelevare una zona diagnostica e richiede particolari precauzioni per la gestione degli strumenti. Viene presa in considerazione solo in situazioni eccezionali, soprattutto quando non è stato possibile escludere una diversa malattia potenzialmente curabile.
In Italia i casi sospetti vengono segnalati nell’ambito della sorveglianza nazionale e possono essere valutati con il supporto di centri neurologici e laboratori specializzati nelle malattie da prioni.
Cura
Gli obiettivi della cura sono alleviare i sintomi, preservare il più a lungo possibile comfort e dignità, prevenire complicanze evitabili e sostenere la famiglia. Non esistono al momento trattamenti capaci di eliminare i prioni, arrestare la malattia o rallentarne in modo dimostrato la progressione.
La gestione richiede generalmente una collaborazione tra neurologo, medico di medicina generale, infermieri, palliativisti, fisioterapisti, logopedisti, dietisti e servizi sociali. Poiché il peggioramento può essere rapido, le cure palliative non sono riservate soltanto agli ultimi giorni, ma possono essere integrate precocemente.
Controllo dei movimenti involontari e delle convulsioni
Il mioclono, cioè la comparsa di scatti muscolari rapidi e involontari, può essere attenuato con farmaci come clonazepam o valproato. La risposta varia da persona a persona e il dosaggio deve essere adattato dallo specialista.
Il clonazepam può provocare sonnolenza, confusione, riduzione dell’equilibrio e, soprattutto se associato ad altri sedativi, depressione respiratoria. Il valproato richiede cautela in presenza di malattie del fegato, alterazioni delle piastrine o possibili interazioni con altri medicinali. Non è adatto in gravidanza salvo circostanze eccezionali valutate dallo specialista.
Le crisi epilettiche vengono trattate con farmaci antiepilettici scelti in base al tipo di crisi, alle altre patologie e alla capacità di deglutire. Una crisi prolungata, ripetuta o associata a difficoltà respiratoria richiede assistenza medica urgente.
Sintomi psicologici e comportamentali
Ansia, agitazione, depressione, allucinazioni e disturbi del sonno possono essere affrontati innanzitutto riducendo rumori e stimoli eccessivi, mantenendo un ambiente familiare e verificando la presenza di dolore, febbre, ritenzione urinaria, stitichezza o altri fattori che possono peggiorare il comportamento.
Quando necessario, il medico può prescrivere antidepressivi, ansiolitici o altri farmaci sintomatici. Questi medicinali non modificano la malattia e devono essere utilizzati con prudenza perché possono aumentare sonnolenza, difficoltà di deglutizione, cadute e confusione.
Dolore e comfort
Il dolore non deve essere considerato inevitabile e va ricercato anche quando il paziente non riesce più a comunicarlo. Il trattamento segue gli stessi principi utilizzati nelle altre malattie gravi, iniziando dai farmaci più adatti all’intensità e alla causa del sintomo.
Gli oppioidi possono essere impiegati quando il dolore o la difficoltà respiratoria non rispondono ad altre misure, sotto controllo medico. I principali effetti indesiderati comprendono sonnolenza, nausea, stitichezza e depressione respiratoria; la dose deve quindi essere personalizzata e monitorata.
Deglutizione, alimentazione e idratazione
La difficoltà a deglutire aumenta il rischio di soffocamento, disidratazione e polmonite ab ingestis. Una valutazione logopedica può aiutare a individuare la consistenza più sicura di cibi e bevande, la postura durante i pasti e le modalità di assistenza. Se bere o mangiare provoca tosse, voce gorgogliante, soffocamento o infezioni respiratorie ricorrenti, è necessario avvisare rapidamente il medico.
L’alimentazione tramite sondino e l’idratazione per via artificiale non sono interventi automatici. La decisione dipende dalla fase della malattia, dai benefici realisticamente ottenibili, dal rischio di complicanze e dalle preferenze espresse dal paziente. Nelle fasi avanzate possono non prevenire l’aspirazione e comportare disagi o procedure invasive; la scelta deve quindi essere condivisa con la famiglia e l’équipe curante.
Assistenza quotidiana e prevenzione delle complicanze
Con il progredire della malattia possono essere necessari assistenza continua, ausili per gli spostamenti, un letto adeguato e frequenti cambi di posizione per ridurre il rischio di lesioni da pressione. Fisioterapia e terapia occupazionale non arrestano la malattia, ma possono contribuire al comfort, limitare le contratture e rendere più sicura l’assistenza.
Devono essere gestiti anche incontinenza, stitichezza, secrezioni respiratorie e infezioni. Cateteri urinari e altri dispositivi vengono utilizzati solo quando realmente necessari, valutandone benefici e rischi.
Stile di vita e ambiente domestico
Non esistono diete, integratori, attività fisiche o rimedi naturali capaci di modificare il decorso della malattia. Un ambiente tranquillo, ben illuminato e privo di ostacoli può tuttavia ridurre agitazione e cadute. Finché è sicuro, è utile mantenere una routine semplice, favorire il contatto con le persone care e proporre piccoli pasti adeguati alle capacità di deglutizione.
Integratori e prodotti complementari non devono essere somministrati senza parlarne con il medico: possono interferire con i farmaci, aumentare il rischio di sanguinamento o essere difficili da deglutire. L’assistenza può diventare rapidamente impegnativa, perciò è importante che i familiari chiedano sostegno ai servizi domiciliari, sociali e di sollievo per i caregiver.
Pianificazione delle cure e follow-up
Quando il paziente è ancora in grado di partecipare alle decisioni, è opportuno discutere il luogo di cura preferito, il trattamento delle infezioni, l’alimentazione artificiale, il ricovero e le altre scelte assistenziali. Le volontà possono essere formalizzate attraverso le disposizioni anticipate di trattamento e la nomina di una persona di fiducia, secondo le modalità previste.
Il follow-up deve essere ravvicinato e adattato alla velocità di progressione. È necessario contattare il medico in caso di peggioramento improvviso, febbre, cadute, dolore non controllato, nuove difficoltà a deglutire, incapacità di assumere liquidi o farmaci, convulsioni o marcato aumento della sonnolenza. Difficoltà respiratoria, soffocamento o crisi epilettiche prolungate richiedono assistenza urgente.
Le terapie dirette contro i prioni sono ancora oggetto di ricerca. Farmaci, anticorpi o altre strategie sperimentali non devono essere presentati come cure consolidate e possono essere utilizzati soltanto nell’ambito di studi clinici autorizzati.
Fonti e bibliografia
- NIH
- Il Bergamini di Neurologia. Miutani R., Lopiano L., Durelli L, Mauro A., Chiò A. Ed. Libreria Cortina Torino.
- https://cjdfoundation.org/
- MedScape
Tutti gli aggiornamenti su salute, alimentazione e benessere.


