Introduzione
La sindrome di Ehlers-Danlos (EDS) comprende un gruppo di rare malattie ereditarie che colpiscono i tessuti connettivi, principalmente la pelle, le articolazioni e, in alcune forme, le pareti dei vasi sanguigni. Il tessuto connettivo è una complessa miscela di proteine e altre sostanze che contribuiscono a garantire forza ed elasticità alle strutture corporee.
I pazienti affetti dalla sindrome di Ehlers-Danlos mostrano, ad esempio:
- articolazioni eccessivamente flessibili;
- pelle elastica e fragile. Questo può diventare un problema, ad esempio, in caso di ferita che necessiti di punti di sutura, perché i tessuti possono non essere abbastanza resistenti per trattenerli.
Tra le possibili complicazioni figurano:
- dolore cronico;
- perdita di autonomia;
- alterazioni della motilità gastrointestinale;
- stati di ansia e fobici.
Il sospetto diagnostico nasce dalla valutazione clinica. Per la maggior parte dei sottotipi sono indicati esami genetici di conferma, che permettono una gestione più precisa e personalizzata. Fa eccezione la sindrome di Ehlers-Danlos ipermobile, per la quale non è disponibile un test genetico diagnostico. È particolarmente importante riconoscere la forma vascolare, associata al rischio di rottura delle arterie e perforazione di organi, con conseguenze potenzialmente pericolose per la vita.
Non esiste una cura in grado di correggere il difetto genetico. La gestione è quindi rivolta ai sintomi e alla prevenzione delle complicazioni; nella forma vascolare possono inoltre essere valutate terapie farmacologiche specifiche per ridurre il rischio arterioso.
Cos’è l’ipermobilità articolare?
Un’articolazione è una struttura anatomica che mantiene in contatto due o più superfici ossee, attraverso la presenza di tessuti connettivi; nelle articolazioni mobili viene inoltre garantita una certa capacità di movimento, come nel caso delle articolazioni di:
- spalla,
- dita,
- polso,
- ginocchio,
- …
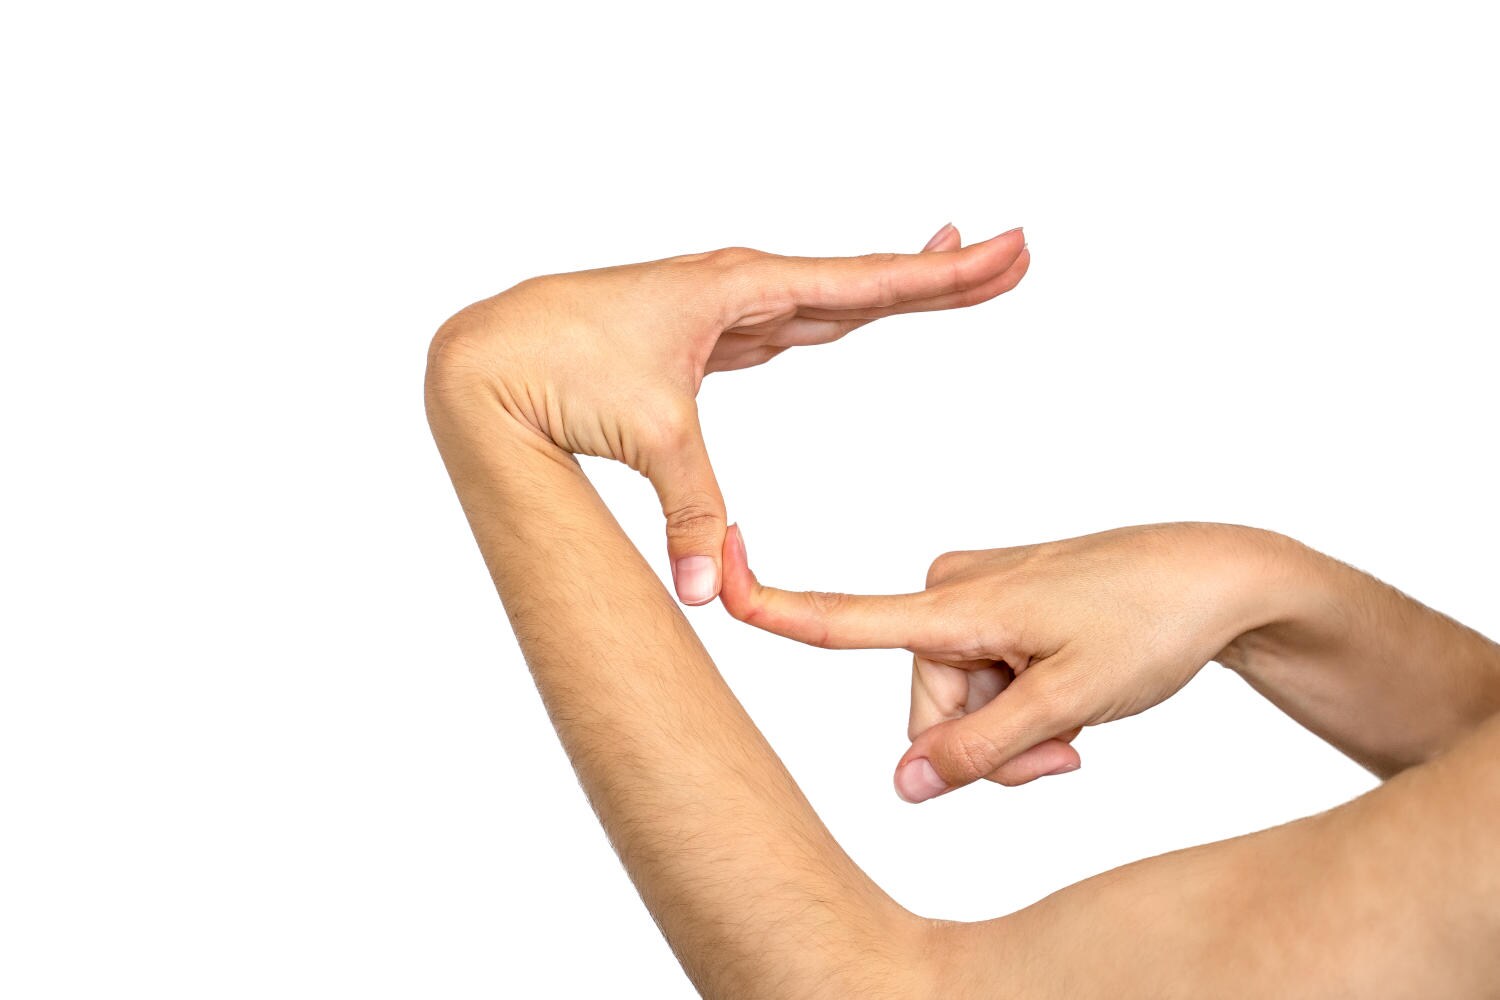
Mostrare un qualche grado di ipermobilità articolare NON significa necessariamente soffrire di EDS. (Shutterstock/Lucy Left)
Ipermobilità articolare è il termine medico usato per descrivere articolazioni che mostrino una gamma di movimento maggiore di quanto previsto o normale; sebbene in alcuni casi non sia associata ad alcuna complicazione, in altri il paziente può soffrire di contemporaneo dolore o tendenza ad una certa instabilità articolare, che si verifica quando le ossa coinvolte non siano tenute saldamente in posizione e diventino quindi soggette a:
- sublussazioni articolari,
- lussazioni,
- distorsioni
- e altre lesioni.
Mostrare un qualche grado di ipermobilità articolare NON significa necessariamente soffrire di EDS.
Cause
Le sindromi di Ehlers-Danlos (EDS) sono un gruppo di rare condizioni ereditarie che colpiscono il tessuto connettivo, ovvero i tessuti in grado di fornire il necessario supporto strutturale a pelle, tendini, legamenti, vasi sanguigni, organi interni e ossa.
Considerando tutte le possibili espressioni della malattia sembra avere una frequenza di circa 1 caso ogni 5.000 nuovi nati.
La causa è prettamente genetica e le mutazioni possono riguardare almeno 20 diversi geni, cioè porzioni di DNA. Ad esempio, varianti nel gene COL5A1 o COL5A2, o raramente nel gene COL1A1, sono responsabili della forma classica, mentre la maggior parte dei casi di tipo vascolare deriva da varianti del gene COL3A1.
Alcuni dei geni associati alle sindromi di Ehlers-Danlos, tra cui COL1A1, COL1A2, COL3A1, COL5A1 e COL5A2, sono responsabili delle istruzioni per la produzione del collagene, mentre altri geni, tra cui ADAMTS2, FKBP14, PLOD1 e TNXB, sono depositari di istruzioni per produrre proteine che elaborano, piegano o interagiscono in altro modo con il collagene.
La presenza di varianti in uno qualsiasi di questi geni interrompe la produzione o l’elaborazione del collagene, impedendo a queste molecole di essere assemblate correttamente. Questi cambiamenti indeboliscono i tessuti connettivi della pelle, delle ossa e di altre parti del corpo, determinando le caratteristiche cliniche delle sindromi di Ehlers-Danlos.
Trasmissione ereditaria
Il modello di ereditarietà responsabile della trasmissione delle sindromi di Ehlers-Danlos varia a seconda del tipo: le forme classica, vascolare, artrocalasia e parodontale, e verosimilmente il tipo ipermobile, hanno un modello di trasmissione autosomica dominante, in cui una sola copia alterata del gene è sufficiente a causare la malattia. Questo significa che:
- in alcuni casi il paziente colpito ha ereditato da un genitore la variante;
- in altri si verifica una mutazione spontanea, occasionale e non prevedibile, detta de novo, senza una precedente storia familiare.
Le forme simil-classica, cardio-valvolare, dermatosparassi, cifoscoliotica, spondilodisplastica e muscolocontratturale, così come la sindrome della cornea fragile, sono invece generalmente ereditate con un modello autosomico recessivo, in cui sono necessarie due copie alterate di un gene. Nella maggior parte di questi pazienti i genitori sono portatori sani della variante genetica e hanno, per ogni gravidanza, una probabilità su quattro di concepire un figlio o una figlia con la condizione. La forma miopatica può seguire modalità di trasmissione differenti a seconda del gene coinvolto.
Classificazione
Le varie forme della sindrome di Ehlers-Danlos sono state classificate in diversi modi nel tempo. In origine 11 diverse forme venivano denominate utilizzando numeri romani (tipo I, tipo II e così via), ma nel 1997 è stato proposto un sistema di classificazione più semplice (nomenclatura di Villefranche) che ha ridotto il numero di tipi a sei e fornito loro nomi descrittivi basati sulle caratteristiche cliniche.
Nel 2017 la classificazione è stata ulteriormente aggiornata per includere le forme rare della sindrome di Ehlers-Danlos identificate più di recente, portando a 13 il totale.
Le 13 forme comprendono:
- Classica;
- Simil-classica;
- Cardio-valvolare;
- Vascolare;
- Ipermobile;
- Artrocalasia;
- Dermatosparassi;
- Cifoscoliotica;
- Sindrome della cornea fragile;
- Spondilodisplastica;
- Muscolocontratturale;
- Miopatica;
- Periodontale.
Sintomi
I sintomi più comuni condivisi dalla maggior parte delle forme della sindrome di Ehlers-Danlos comprendono:
- un’aumentata gamma di movimento articolare (ipermobilità articolare), con articolazioni che si estendono più della norma;
- alterazioni della pelle, che a seconda del sottotipo può essere eccessivamente elastica, sottile o fragile e tendente alla rottura.
Nel complesso la gravità della condizione è ampiamente variabile, da un impatto relativamente lieve a quadri gravemente invalidanti e, in alcune forme, pericolosi per la vita.
EDS ipermobile
I pazienti affetti dalla forma ipermobile, la più comune, possono mostrare:
- ipermobilità articolare;
- articolazioni lasse e instabili che possono dislocarsi facilmente;
- dolori articolari e rumori prodotti con il movimento;
- stanchezza e affaticamento;
- pelle morbida, lievemente iperestensibile e con possibile tendenza alla formazione di lividi;
- problemi digestivi, come bruciore di stomaco e stitichezza;
- vertigini e aumento della frequenza cardiaca alzandosi in piedi;
- in alcuni casi prolasso della valvola mitrale, lieve dilatazione della radice aortica o prolasso degli organi pelvici;
- problemi con il controllo della vescica (incontinenza urinaria).
EDS classica
Shutterstock/Lucy Left
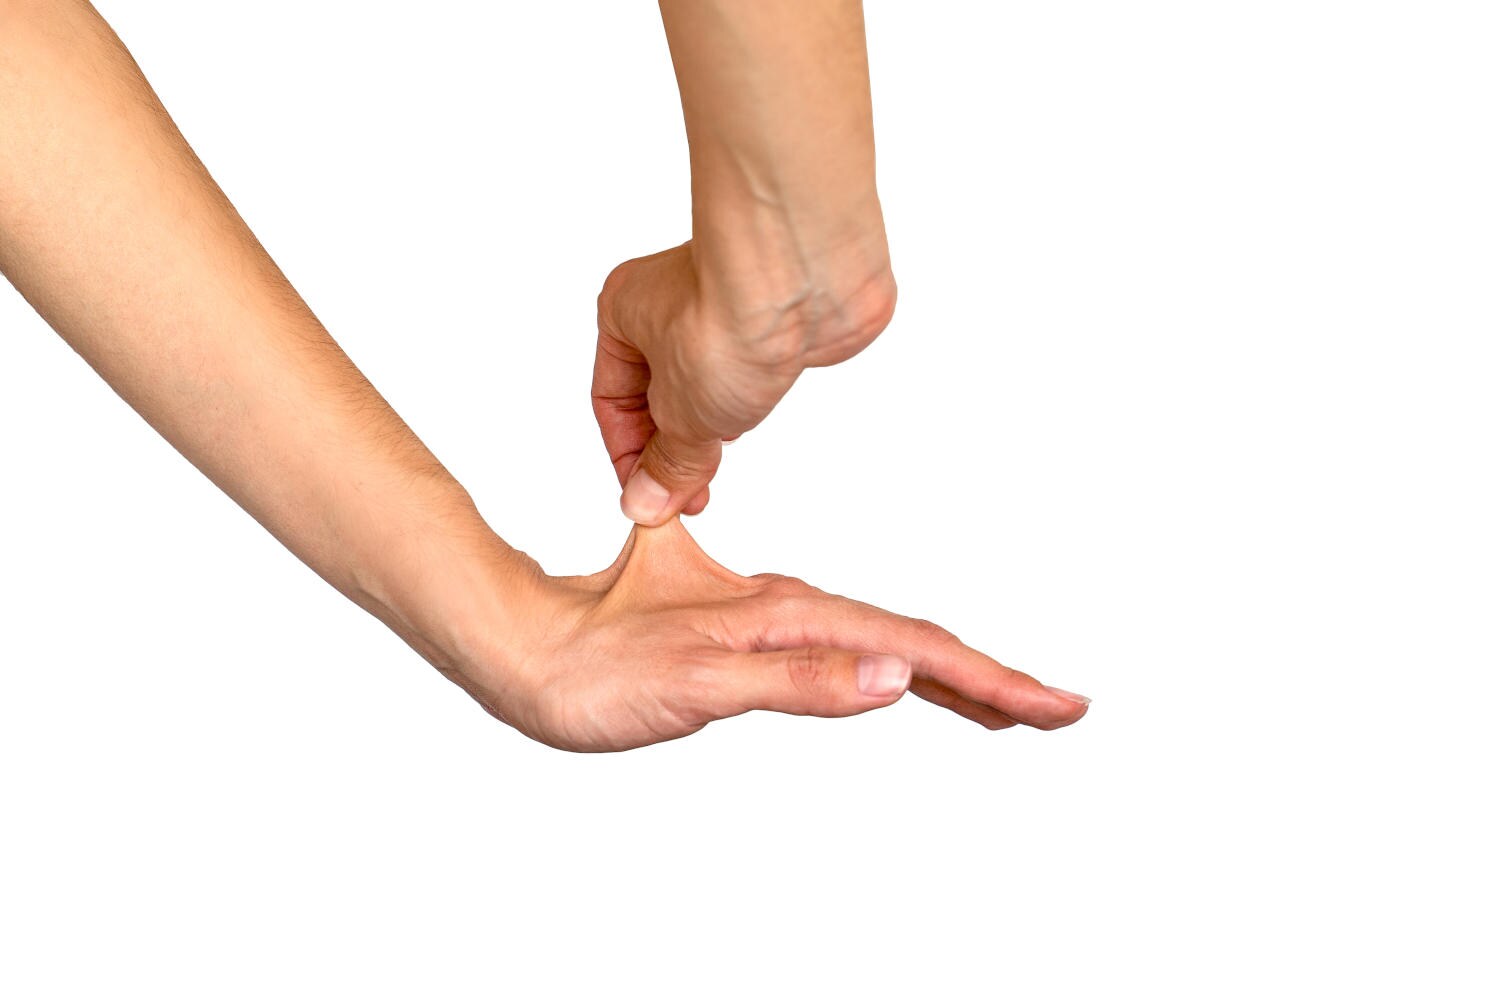
La forma classica della sindrome di Ehlers-Danlos è meno comune della precedente e tende a colpire soprattutto la pelle:
- ipermobilità articolare;
- articolazioni lasse e instabili che si dislocano facilmente;
- pelle elastica;
- pelle fragile che può lacerarsi facilmente, soprattutto su fronte, ginocchia, stinchi e gomiti;
- pelle liscia e vellutata, con facilità alla formazione di lividi;
- ferite che guariscono lentamente e con difficoltà, lasciando ampie cicatrici;
- ernie e prolasso d’organo.
EDS vascolare
L’EDS vascolare (vEDS) è una forma rara, ma probabilmente la più grave; colpisce i vasi sanguigni e gli organi interni, che possono andare incontro a rottura ed emorragie potenzialmente letali:
- pelle con tendenza alla lacerazione;
- pelle sottile con piccoli vasi sanguigni molto visibili, in particolare sulla parte superiore del torace e sulle gambe;
- fragilità dei vasi sanguigni, che possono dilatarsi, dissecarsi o rompersi, provocando gravi emorragie interne;
- aumentato rischio di problemi agli organi, come la perforazione dell’intestino, la rottura dell’utero durante la gravidanza e lo pneumotorace, cioè il collasso parziale o completo di un polmone;
- dita delle mani e dei piedi ipermobili, caratteristiche facciali peculiari, vene varicose precoci e ritardata guarigione delle ferite.
EDS cifoscoliotica
L’EDS cifoscoliotica è rara e si manifesta con:
- curvatura della colonna vertebrale, che inizia nella prima infanzia e spesso peggiora negli anni dell’adolescenza;
- ipermobilità articolare;
- articolazioni lasse e instabili che si dislocano facilmente;
- tono muscolare debole fin dall’infanzia (ipotonia), che spesso si traduce in un ritardo nelle tappe fondamentali dello sviluppo, come la capacità di sedersi e camminare;
- fragilità oculare;
- pelle morbida ed elastica, tendenza alla formazione di lividi e cicatrici.
Disturbi dello spettro ipermobile
Alcuni soggetti mostrano una chiara ipermobilità articolare sintomatica, pur non soddisfacendo i criteri per la sindrome di Ehlers-Danlos ipermobile o per un’altra malattia del tessuto connettivo. In questi casi può essere formulata una diagnosi di disturbo dello spettro ipermobile, la cui gestione viene personalizzata con principi simili a quelli utilizzati per l’EDS ipermobile.
Diagnosi
La diagnosi delle sindromi di Ehlers-Danlos richiede una valutazione accurata, perché l’ipermobilità articolare è frequente nella popolazione generale e, da sola, non dimostra la presenza di una EDS. Il percorso dovrebbe essere coordinato dal medico e, quando il sospetto è fondato, da un centro con esperienza nelle malattie ereditarie del tessuto connettivo o da un genetista clinico.
Valutazione clinica
Il medico raccoglie la storia personale e familiare, prestando attenzione a:
- ipermobilità presente o passata, dolore, distorsioni, sublussazioni e lussazioni ricorrenti;
- elasticità e fragilità della pelle, cicatrici anomale, lividi frequenti e difficoltà di guarigione;
- ernie, prolassi, problemi oculari, scoliosi, ipotonia o lussazione congenita dell’anca;
- aneurismi, dissezioni o rotture arteriose, perforazioni intestinali, pneumotorace ed eventi ostetrici gravi;
- casi simili in famiglia, morti improvvise o eventi vascolari in età giovane.
L’esame obiettivo comprende la valutazione delle articolazioni, della pelle, delle cicatrici e delle altre caratteristiche del tessuto connettivo. L’ipermobilità generalizzata viene spesso misurata con il punteggio di Beighton, che assegna fino a nove punti in base alla mobilità di alcune articolazioni. Il risultato deve essere interpretato considerando età, sviluppo biologico, precedenti interventi, traumi e perdita di flessibilità avvenuta nel tempo: non è un test diagnostico autonomo.
Diagnosi della forma ipermobile
Negli adulti che hanno raggiunto la maturità biologica, la diagnosi di EDS ipermobile è clinica e si basa sulla presenza contemporanea di:
- ipermobilità articolare generalizzata, in genere corrispondente a un punteggio di Beighton di almeno 5 fino a 50 anni e almeno 4 dopo i 50 anni, con valutazione della mobilità passata quando il punteggio è di poco inferiore;
- un insieme definito di manifestazioni sistemiche, familiarità e complicazioni muscoloscheletriche, come dolore cronico o instabilità articolare;
- esclusione di altre forme di EDS e di condizioni ereditarie, reumatologiche, neuromuscolari o scheletriche che possano spiegare i sintomi.
Non esiste un esame del sangue, un biomarcatore o un test genetico validato capace di confermare o escludere l’EDS ipermobile. Nei bambini e negli adolescenti i criteri dell’adulto non sono applicati automaticamente, perché molte caratteristiche compaiono con la crescita e l’ipermobilità è più comune. Si utilizza una classificazione pediatrica dell’ipermobilità generalizzata e dei disturbi dello spettro ipermobile, con rivalutazione una volta raggiunta la maturità biologica.
Esami genetici
Per le altre forme di EDS, il sospetto clinico deve generalmente essere verificato mediante un test genetico molecolare. L’analisi può riguardare un singolo gene quando il quadro è caratteristico oppure un pannello di geni associati alle malattie del tessuto connettivo quando le manifestazioni si sovrappongono.
Nella forma vascolare la conferma richiede l’identificazione di una variante patogena nel gene COL3A1. Un risultato definito come “variante di significato incerto” non è sufficiente, da solo, per confermare o escludere la diagnosi. Anche un test negativo deve essere interpretato dallo specialista alla luce delle caratteristiche cliniche e della tecnologia utilizzata.
Quando viene identificata una variante responsabile, la consulenza genetica aiuta a chiarire la modalità di trasmissione, il rischio per i familiari e le eventuali opzioni riproduttive. I familiari a rischio possono essere sottoposti a un test mirato per la variante già nota nella famiglia.
Altri accertamenti
Non esiste un pacchetto di esami uguale per tutti. Gli accertamenti vengono scelti in base al sottotipo sospettato e ai sintomi:
- radiografie, ecografie o risonanza magnetica sono riservate ad articolazioni dolorose, instabili o lesionate e non servono a diagnosticare di routine l’EDS;
- ecocardiogramma e valutazione cardiologica possono essere indicati in base al sottotipo, all’esame clinico e alla storia familiare;
- nella vEDS confermata viene in genere programmata una valutazione non invasiva dell’albero arterioso con ecografia, angio-RM o angio-TC, secondo un protocollo specialistico;
- visite oculistiche, ortopediche, neurologiche, gastroenterologiche o ginecologiche vengono richieste quando le manifestazioni lo giustificano;
- esami del sangue, test della coagulazione o indagini immunologiche non diagnosticano l’EDS, ma possono essere utili per escludere anemia, disturbi emorragici, malattie autoimmuni, carenze o altre cause dei sintomi.
La diagnosi differenziale comprende, tra le altre condizioni, sindromi di Marfan e Loeys-Dietz, osteogenesi imperfetta, cutis laxa, displasie scheletriche, malattie neuromuscolari, disturbi reumatologici e forme non sindromiche di ipermobilità.
È particolarmente importante rivolgersi a un centro specializzato in presenza di fragilità cutanea marcata, cicatrici atrofiche, grave scoliosi o ipotonia fin dall’infanzia, fragilità oculare, lussazioni congenite, aneurismi o dissezioni arteriose, perforazione intestinale, pneumotorace spontaneo oppure una storia familiare di vEDS o morte improvvisa in giovane età.
Cura
Non esiste una terapia capace di correggere il difetto genetico alla base di tutte le sindromi di Ehlers-Danlos. Gli obiettivi della cura sono ridurre dolore e instabilità, mantenere autonomia e attività fisica, proteggere pelle e articolazioni, trattare le manifestazioni associate e prevenire le complicazioni specifiche di ciascun sottotipo.
Il piano terapeutico deve essere personalizzato. Può coinvolgere medico di medicina generale o pediatra, genetista clinico, fisiatra, fisioterapista, terapista occupazionale, specialista del dolore e, secondo le necessità, cardiologo, chirurgo vascolare, ortopedico, gastroenterologo, oculista, ginecologo e psicologo.
Fisioterapia e protezione delle articolazioni
La fisioterapia è uno degli interventi principali nelle forme caratterizzate da ipermobilità. Il programma dovrebbe procedere gradualmente e concentrarsi su:
- rafforzamento dei muscoli del tronco e degli arti;
- stabilità articolare e controllo del movimento;
- propriocezione, cioè la capacità di percepire la posizione delle articolazioni;
- equilibrio, resistenza e recupero dopo una lesione;
- strategie per distribuire le attività ed evitare alternanze tra sovraccarico e inattività prolungata.
Gli esercizi devono essere adattati ai sintomi e non dovrebbero puntare ad aumentare ulteriormente la flessibilità. Allungamenti forzati, manipolazioni ad alta velocità e ripetute dimostrazioni dell’ipermobilità possono favorire dolore, sublussazioni o lesioni.
Tutori, plantari, taping e splint possono sostenere temporaneamente un’articolazione instabile o facilitare alcune attività. Un uso continuo non necessario può però favorire debolezza, rigidità o dipendenza dal dispositivo: la scelta va quindi concordata con un professionista. La terapia occupazionale può suggerire ausili, adattamenti ergonomici e tecniche per ridurre il carico su mani, colonna e altre articolazioni.
Gestione del dolore
Prima di scegliere un farmaco è utile distinguere il dolore causato da una lesione recente da quello muscolare, articolare, neuropatico o viscerale. Una comparsa improvvisa o diversa dal solito richiede una valutazione medica, soprattutto nella forma vascolare.
Per episodi acuti possono essere utilizzati, quando appropriati, paracetamolo o farmaci antinfiammatori non steroidei come l’ibuprofene. Gli antinfiammatori possono aumentare il rischio di sanguinamento e causare problemi gastrici, renali o cardiovascolari; vanno quindi evitati o limitati nelle persone con facile sanguinamento, ulcera, malattie renali, alcune patologie cardiovascolari o terapie incompatibili.
Nel dolore persistente possono essere valutati farmaci per il dolore neuropatico o altri trattamenti specialistici. I possibili effetti indesiderati comprendono sonnolenza, capogiri e peggioramento dell’intolleranza ortostatica. Gli oppioidi non rappresentano una soluzione di prima linea per il dolore cronico e, se usati a lungo, possono causare dipendenza, tolleranza, stitichezza e maggiore sensibilità al dolore. Un eventuale impiego deve essere limitato a circostanze selezionate e seguito da uno specialista.
Un approccio multidisciplinare può integrare riabilitazione, educazione alla gestione del dolore, regolazione del sonno e supporto psicologico. La terapia cognitivo-comportamentale può aiutare ad affrontare l’impatto del dolore e della disabilità, senza implicare che i sintomi siano immaginari o esclusivamente psicologici.
Trattamento delle altre manifestazioni
I problemi associati vengono trattati secondo la loro causa. Reflusso, stitichezza, disturbi della motilità, incontinenza e prolasso richiedono una valutazione mirata; non tutti i sintomi gastrointestinali dipendono direttamente dall’EDS e gli esami invasivi vanno prescritti solo quando indicati.
In presenza di intolleranza ortostatica possono essere utili una buona idratazione, cambi di posizione graduali, esercizio adattato e, in alcuni casi, calze o fasce compressive. L’aumento di sale e liquidi non è adatto a tutti, in particolare in presenza di ipertensione, malattie renali o cardiache, e deve essere concordato con il medico. Se queste misure non bastano, uno specialista può valutare farmaci specifici, tenendo conto del rischio di ipotensione e degli altri effetti indesiderati.
Le ferite devono essere trattate proteggendo i tessuti, riducendo la tensione sui margini e utilizzando medicazioni poco aderenti. Le suture possono richiedere tecniche particolari e tempi di mantenimento più lunghi. Cerotti e adesivi vanno usati con cautela se la pelle è molto fragile.
Gestione della forma vascolare
La vEDS richiede una presa in carico presso un centro esperto e un piano scritto per le emergenze. Il paziente dovrebbe portare con sé una documentazione che riporti la diagnosi genetica e i contatti del centro di riferimento.
Il follow-up comprende il controllo regolare dei valori di pressione del sangue e, secondo un programma individuale, il monitoraggio non invasivo delle arterie mediante ecografia, angio-RM o angio-TC. La frequenza dipende da età, variante genetica, storia familiare e alterazioni già rilevate. Il monitoraggio riduce l’incertezza ma non può prevedere tutte le rotture, che possono comparire anche in arterie precedentemente normali.
Le linee guida europee raccomandano di considerare il celiprololo, un beta-bloccante che può ridurre lo stress sulle arterie. I benefici disponibili sono incoraggianti ma non eliminano il rischio di eventi. Tra i possibili effetti indesiderati figurano stanchezza, rallentamento del battito e ipotensione; indicazione, dose e controindicazioni devono essere valutate dallo specialista.
Negli adulti con vEDS confermata già trattati con celiprololo, l’aggiunta di irbesartan ha ridotto gli eventi arteriosi in uno studio clinico controllato. Il numero di pazienti studiati è tuttavia limitato e la combinazione deve essere gestita da un centro esperto. L’irbesartan può causare ipotensione, aumento del potassio e alterazioni della funzione renale ed è controindicato durante la gravidanza.
L’angiografia arteriosa mediante catetere e altre procedure invasive possono danneggiare i vasi e vengono evitate quando esistono alternative non invasive, salvo che siano indispensabili per un intervento. Anche chirurgia ed endoscopie devono essere pianificate con particolare cautela. In caso di rottura arteriosa, intestinale o di un altro organo, l’intervento può comunque essere salvavita e deve essere eseguito da équipe informate della fragilità dei tessuti.
Chirurgia e procedure mediche
La chirurgia può essere presa in considerazione per instabilità grave, lesioni strutturali, compressioni neurologiche o complicazioni vascolari e viscerali. In genere viene riservata ai casi in cui le misure conservative non sono sufficienti o esiste un rischio immediato.
La fragilità dei tessuti può aumentare sanguinamento, difficoltà di sutura, problemi di guarigione e recidive. Prima di ogni intervento il chirurgo e l’anestesista devono conoscere il sottotipo di EDS, la storia di sanguinamento, le eventuali instabilità articolari e cervicali e le precedenti difficoltà con anestetici o medicazioni. Gli esiti dipendono dal tipo di procedura e dall’esperienza dell’équipe.
Stile di vita
Un’attività fisica regolare e adattata è preferibile all’inattività. Cammino, cyclette, esercizio in acqua e altre attività a basso impatto possono migliorare forza e resistenza, purché siano tollerate e svolte in sicurezza. Intensità e durata vanno aumentate gradualmente.
È opportuno ridurre le attività che provocano ripetute lussazioni, urti o dolore persistente. Gli sport di contatto, il sollevamento di carichi molto pesanti e gli sforzi massimali sono particolarmente sconsigliati nella vEDS. Non è invece necessario evitare qualsiasi movimento o attività: le limitazioni eccessive possono favorire debolezza e perdita di autonomia.
Un sonno regolare, un’alimentazione equilibrata e il mantenimento di un peso compatibile con la salute possono contribuire al benessere generale, ma non correggono la causa genetica. Integratori, diete fortemente restrittive, proloterapia e altri trattamenti complementari non sono terapie standard dell’EDS e non devono sostituire la riabilitazione o la sorveglianza medica.
Follow-up, gravidanza e consulenza genetica
La frequenza dei controlli varia in base al sottotipo e alle manifestazioni presenti. Il follow-up rivaluta dolore, autonomia, stabilità articolare, sanguinamenti, sintomi gastrointestinali, cardiovascolari, neurologici e uro-ginecologici, richiedendo esami solo quando clinicamente utili.
Prima di una gravidanza è consigliata una consulenza genetica e ostetrica. Nella vEDS la gravidanza comporta rischi materni rilevanti e richiede una discussione individuale prima del concepimento e il controllo presso un centro di medicina materno-fetale ad alto rischio. Anche nelle altre forme devono essere pianificati gestione del dolore, anestesia, protezione delle articolazioni, modalità del parto e assistenza alla guarigione delle ferite.
Quando rivolgersi urgentemente al medico
Chi soffre di vEDS deve richiedere assistenza urgente in caso di dolore improvviso, intenso e non spiegato, soprattutto a testa, collo, torace, schiena, addome o arti. Sono segnali d’allarme anche:
- difficoltà respiratoria improvvisa, tosse con sangue o dolore toracico;
- svenimento, debolezza di un lato del corpo, difficoltà nel parlare o altri sintomi neurologici improvvisi;
- addome molto doloroso o rigido, vomito persistente o sangue nelle feci;
- emorragia importante o livido che aumenta rapidamente;
- dolore intenso o sanguinamento durante la gravidanza.
Anche nelle altre forme è indicata una valutazione medica per lussazioni che non si riducono spontaneamente, perdita di forza o sensibilità, dolore nuovo e persistente, ferite difficili da chiudere o un rapido peggioramento dell’autonomia.
Fonti e bibliografia
- Ehlers Danlos Syndrome – Tyler Miklovic; Vanessa C. Sieg.
- MayoClinic
- NHS
- MedLinePlus
- Ehlers Danlos Society
Tutti gli aggiornamenti su salute, alimentazione e benessere.