Introduzione
La malattia di Charcot-Marie-Tooth fa parte di un gruppo di disturbi che causano danni ai nervi periferici, ovvero quelli che trasmettono segnali dal sistema nervoso centrale (cervello e midollo spinale) al resto del corpo e quelli sensoriali, che trasportano le informazioni in direzione opposta.
Nota anche come neuropatia motorio-sensitiva ereditaria, è una delle neuropatie ereditarie più comuni, con una prevalenza stimata indicativamente tra una persona ogni 2.500 e una ogni 5.000. Spesso indicata semplicemente con l’acronimo CMT, che deriva dal cognome dei tre medici che per primi la descrissero nel 1886, può purtroppo interferire con il funzionamento dei nervi responsabili del controllo muscolare volontario, causando una progressiva debolezza muscolare che diventa in genere evidente nell’adolescenza o nella prima età adulta, anche se l’esordio può verificarsi a qualsiasi età. Poiché vengono colpiti per primi i nervi più lunghi, i sintomi di solito compaiono inizialmente nei piedi e nella parte inferiore delle gambe, cui seguono dita, mani e braccia.
Nel complesso la maggior parte dei pazienti manifesta quindi una certa disabilità fisica, anche se una minoranza potrebbe in realtà non diventare mai consapevole di esserne affetta.
Attualmente non esiste una cura risolutiva per la CMT, che tuttavia può essere gestita con trattamenti di supporto. La patologia in genere non diventa pericolosa per la vita e solo raramente colpisce i muscoli coinvolti in funzioni vitali come la respirazione, quindi i pazienti godono in genere di un’aspettativa di vita sovrapponibile a quella della popolazione generale.
A chi rivolgersi
Si segnala l’esistenza in Italia dell’associazione ACMT-Rete dedicata, tra l’altro, a “sviluppare l’incontro e il confronto fra le persone affette dalla malattia di Charcot-Marie-Tooth e i loro familiari”, che può essere di grande aiuto per tutti coloro si trovino a dover affrontare le sfide che la malattia impone.
Shutterstock/Kateryna Kon
Cause
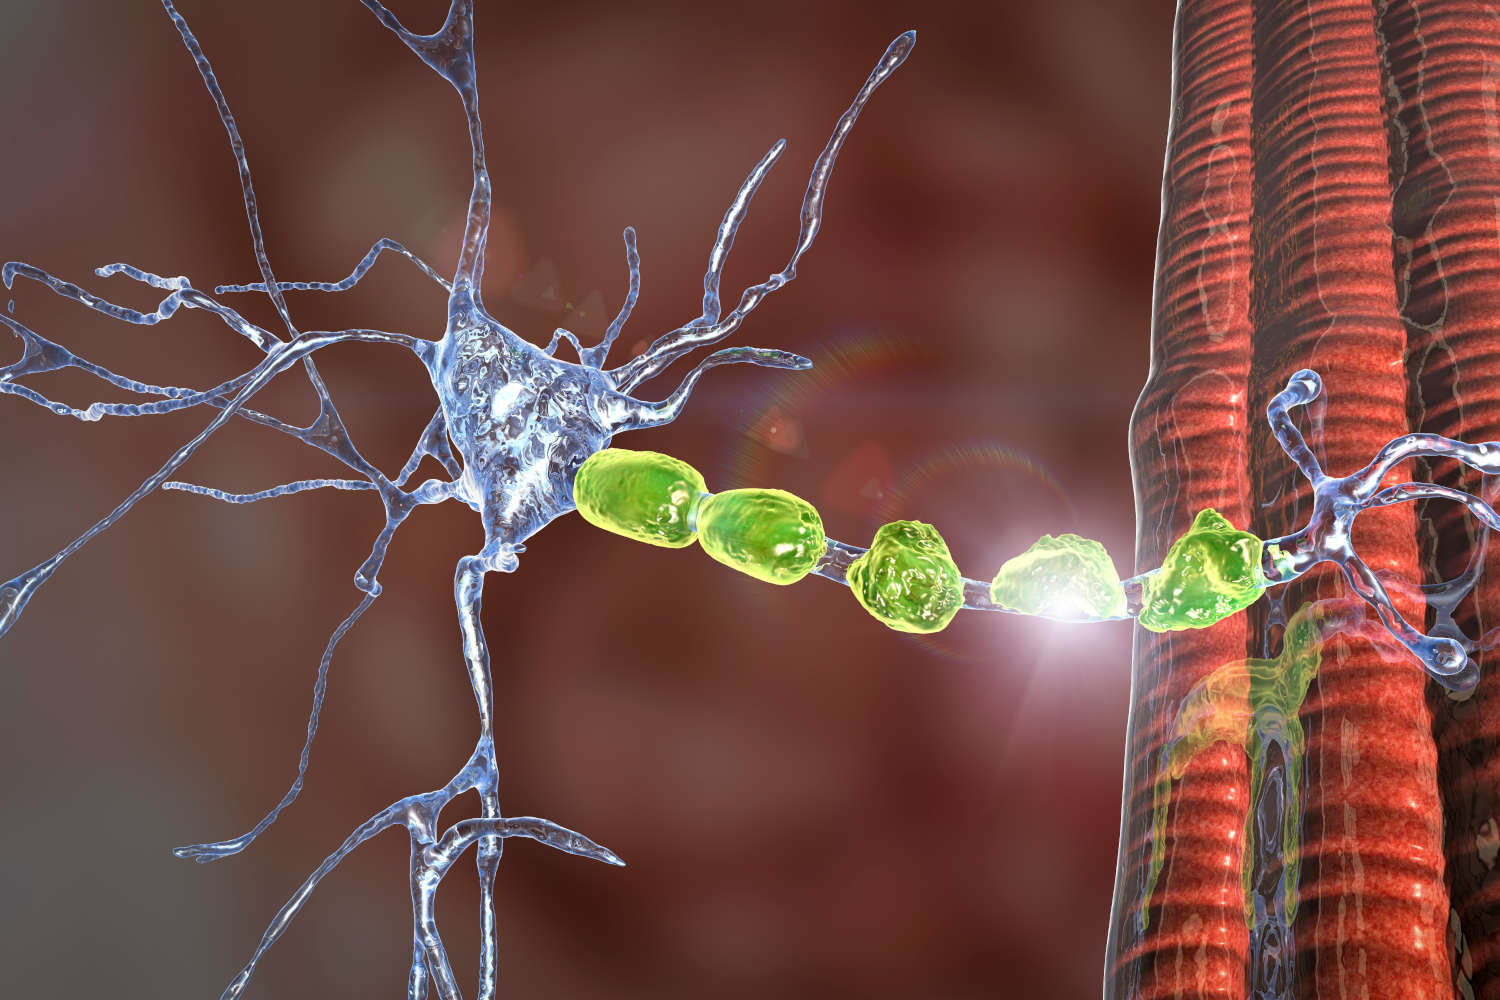
La trasmissione dei segnali nervosi da e verso il sistema nervoso centrale avviene attraverso impulsi elettrici che viaggiano lungo una lunga e sottile protuberanza della cellula nervosa, chiamata assone. Come un cavo elettrico, l’assone è circondato da una guaina, detta mielina, che non solo lo protegge, ma contribuisce anche alla velocità di trasmissione del segnale.
Quando la mielina o l’assone sono danneggiati, la trasmissione degli impulsi nervosi diventa più lenta o meno efficace, compromettendo sia l’attivazione dei muscoli sia la ricezione delle informazioni sensoriali dagli arti.
La CMT è causata da alterazioni del codice genetico, in particolare dei geni che contengono le istruzioni per la produzione di proteine coinvolte nella struttura e nella funzione dell’assone del nervo periferico o della guaina mielinica. Sono oltre 80 i geni associati alle diverse forme di malattia e il loro numero continua ad aumentare con il progredire della ricerca. Fino a circa la metà dei casi deriva da una duplicazione del gene PMP22 sul cromosoma 17, responsabile della forma CMT1A.
Ereditarietà e trasmissione
Le mutazioni geniche responsabili della malattia di Charcot-Marie-Tooth sono trasmesse principalmente secondo tre diversi modelli:
- autosomico dominante;
- autosomico recessivo;
- legato al cromosoma X.
Ogni essere umano possiede 23 coppie di cromosomi:
- 22 coppie sono autosomi e vengono ereditate indipendentemente dal sesso biologico della persona, una copia da ciascun genitore;
- una coppia è costituita dai cromosomi sessuali, che possono essere:
- XX nella maggior parte delle donne, uno ereditato da ciascun genitore;
- XY nella maggior parte degli uomini, con il cromosoma Y ereditato dal padre.
Una malattia è considerata autosomica quando il difetto, o mutazione genetica, si trova su uno degli autosomi ed è quindi indipendente dal sesso del soggetto:
- è considerata recessiva quando è necessario ereditare il difetto da entrambi i genitori per manifestare la malattia; se, ad esempio, nessun genitore ne fosse affetto, ma entrambi fossero portatori sani, per ogni gravidanza la probabilità di concepire un bambino affetto sarebbe del 25%;
- è considerata dominante quando è sufficiente ricevere un’unica copia difettosa; per esempio, un figlio di un genitore affetto e di uno sano ha in genere una probabilità del 50% di ereditare la variante genetica.
Altre forme di CMT sono invece legate al cromosoma X, ossia causate da un’alterazione genetica situata su questo cromosoma. Le conseguenze e il rischio di trasmissione variano in base alla specifica forma genetica. In alcune forme i maschi tendono a manifestare sintomi più importanti, mentre le femmine possono presentare un quadro da assente a grave.
Classificazione
Esistono molte forme di malattia di Charcot-Marie-Tooth, che possono condividere alcuni sintomi, ma variano per modello di ereditarietà, età di esordio, andamento e parte del nervo maggiormente coinvolta. La classificazione tradizionale basata su sigle come CMT1, CMT2 e CMT4 è ancora utilizzata, ma viene sempre più integrata con il nome del gene responsabile e con l’indicazione del tipo di neuropatia.
- La CMT1 comprende forme prevalentemente demielinizzanti, nelle quali è colpita soprattutto la guaina mielinica. Molte si trasmettono mediante ereditarietà autosomica dominante e possono essere ulteriormente distinte in:
- CMT1A, indotta nella maggior parte dei casi da una duplicazione del gene sul cromosoma 17 che porta le istruzioni per la produzione della proteina mielinica periferica 22 (PMP22), un componente critico della guaina mielinica. La produzione eccessiva di questa proteina causa anomalie strutturali e funzionali della guaina. La CMT1A decorre in genere in modo progressivo ma lento, con lo sviluppo di debolezza e atrofia dei muscoli della parte inferiore delle gambe, spesso a partire dall’infanzia; in seguito possono comparire debolezza delle mani, perdita di sensibilità e problemi ai piedi e alle gambe;
- la CMT1B è causata da varianti del gene MPZ, che porta le istruzioni per la produzione della proteina mielinica zero, un altro componente fondamentale della guaina mielinica. La presentazione può essere molto variabile, dall’esordio precoce e più grave a forme lievi che compaiono in età adulta;
- altre forme meno comuni di CMT1 derivano da mutazioni in geni differenti.
- La CMT2 comprende forme in cui il danno riguarda soprattutto l’assone della cellula nervosa periferica. Può essere trasmessa con modalità autosomica dominante, autosomica recessiva o, più raramente, legata al cromosoma X. I sintomi sono spesso simili a quelli osservati nella CMT1, ma l’età di esordio e la gravità variano ampiamente in base al gene coinvolto. Alcuni sottotipi possono interessare anche le corde vocali, il nervo frenico, il nervo ottico o altri organi.
- La denominazione CMT3, storicamente associata alla malattia di Dejerine-Sottas, descrive un quadro di neuropatia demielinizzante grave e a esordio molto precoce, non una singola malattia genetica. I bambini possono presentare marcata debolezza, ritardo nell’acquisizione delle capacità motorie, problemi sensoriali e deformità scheletriche. Quadri di questo tipo possono essere causati da mutazioni in geni diversi.
- CMT4 è una denominazione tradizionalmente utilizzata per diversi sottotipi ereditati in modo autosomico recessivo, demielinizzanti, assonali o intermedi. L’esordio avviene spesso nell’infanzia o nell’adolescenza e alcune forme possono causare disabilità importante, scoliosi o perdita della capacità di camminare.
- CMTX1 è una delle forme più comuni dopo la CMT1A ed è causata da varianti del gene GJB1 sul cromosoma X:
- i maschi che ereditano la variante genetica sviluppano in genere sintomi da moderati a gravi, spesso a partire dalla tarda infanzia o dall’adolescenza;
- le femmine possono non avere sintomi oppure sviluppare manifestazioni di gravità molto variabile, talvolta paragonabili a quelle dei maschi.
Sintomi
La CMT colpisce sia i nervi sensoriali, responsabili della raccolta delle sensazioni come caldo, freddo, pressione e dolore, sia i nervi motori, che trasmettono gli impulsi necessari alla contrazione dei muscoli:
- i nervi colpiti degenerano lentamente, perdendo via via la capacità di comunicare con la periferia;
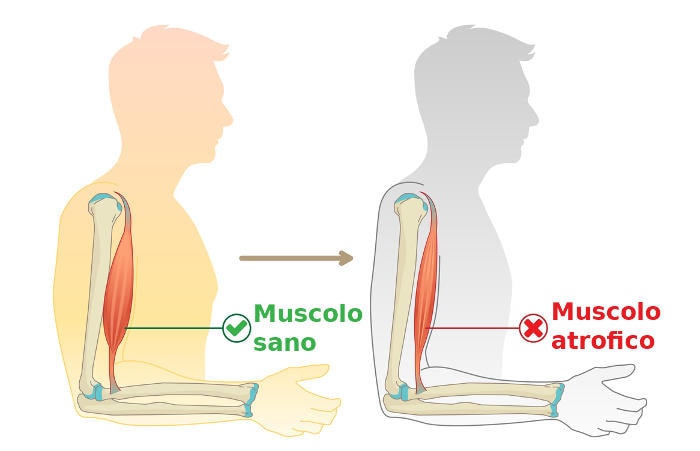
- la degenerazione del nervo motorio provoca debolezza muscolare e diminuzione della massa muscolare, o atrofia, che si osserva a livello di braccia, gambe, mani e piedi.
L’esordio in genere riguarda lo sviluppo di debolezza dei muscoli del piede e della parte inferiore della gamba, che si manifesta con difficoltà a sollevare il piede e una tipica andatura steppante, con frequenti inciampi e cadute. Alcuni pazienti lamentano anche problemi di equilibrio.
Anche le deformità del piede, ad esempio un arco pronunciato e dita arricciate, o a martello, sono relativamente comuni. La parte inferiore delle gambe può assumere la forma di una “bottiglia di champagne capovolta” a causa della perdita di massa muscolare.
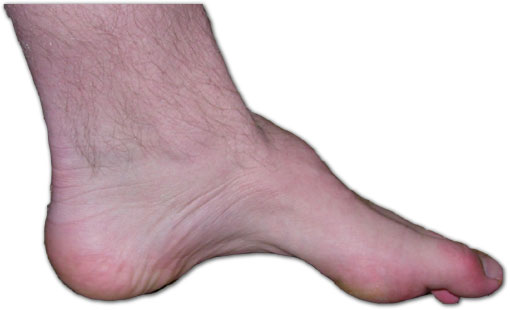
Di Benefros di Wikipedia in inglese – Opera propria (Testo originale: Own work, originally from en.wikipedia; description page is/was here. ), CC BY-SA 3.0, https://commons.wikimedia.org/w/index.php?curid=2111831
Con il progredire della malattia possono verificarsi debolezza e atrofia delle mani, che causano difficoltà nelle attività motorie più fini.
La degenerazione degli assoni dei nervi sensoriali può invece comportare una ridotta capacità di sentire calore, freddo e, più in generale, il tatto. Anche la capacità di percepire vibrazioni e posizione degli arti può essere compromessa.
La malattia può inoltre causare la curvatura della colonna vertebrale, o scoliosi, e, in alcuni casi, displasia dell’anca.
Sono comuni le contratture, i crampi muscolari e un accorciamento cronico dei muscoli o dei tendini intorno alle articolazioni, che limita il movimento.
L’entità del dolore ai nervi, o dolore neuropatico, può variare da lieve a grave e alcuni pazienti potrebbero necessitare di tutori o altri dispositivi ortopedici per mantenere la mobilità.
In alcuni sottotipi sono stati descritti anche:
- tremore;
- disturbi della vista e dell’udito.
In rari casi possono verificarsi difficoltà respiratorie in caso di coinvolgimento dei nervi che controllano il diaframma o le corde vocali.
La progressione dei sintomi è in genere graduale, ma la loro gravità può variare sensibilmente anche tra individui della stessa famiglia.
Diagnosi
La diagnosi della malattia di Charcot-Marie-Tooth è principalmente clinica e viene in genere formulata da un neurologo, preferibilmente con esperienza nelle neuropatie periferiche o nelle malattie neuromuscolari. Non esiste un singolo esame sufficiente in tutti i casi: il percorso combina sintomi, esame neurologico, studio della funzione dei nervi e, quando possibile, analisi genetica.
Valutazione clinica
Il medico raccoglie un’anamnesi dettagliata, chiedendo quando sono comparsi i sintomi, come si sono evoluti e se sono presenti difficoltà nel cammino, cadute, dolore, perdita di sensibilità o riduzione della destrezza delle mani. È importante ricostruire la storia familiare, possibilmente per almeno tre generazioni. L’assenza di parenti conosciuti con sintomi non esclude tuttavia la CMT: alcune forme sono recessive, possono derivare da una nuova mutazione oppure essere così lievi da non essere state riconosciute nei familiari.
L’esame neurologico valuta forza e volume dei muscoli, riflessi tendinei, sensibilità, equilibrio, andatura e capacità di sollevare la parte anteriore del piede. Vengono inoltre ricercate deformità come piede cavo o piatto, dita a martello, retrazione del tendine di Achille, scoliosi e atrofia dei muscoli delle gambe o delle mani.
Studi neurofisiologici
Gli studi della conduzione nervosa misurano la velocità e l’ampiezza degli impulsi elettrici trasmessi dai nervi. Sono normalmente indicati quando si sospetta una CMT, perché aiutano a confermare la presenza di una neuropatia e a distinguere le forme prevalentemente demielinizzanti, assonali o intermedie.
L’elettromiografia, o EMG, registra mediante un sottile ago l’attività elettrica di alcuni muscoli. Può documentare il danno neurogeno, valutarne la distribuzione e contribuire a escludere malattie muscolari o altre condizioni. L’esame può causare un fastidio temporaneo, ma non comporta esposizione a radiazioni.
Test genetici
L’analisi genetica può confermare il sottotipo, chiarire la modalità di trasmissione, orientare la consulenza familiare e permettere l’accesso a eventuali studi clinici specifici. Prima del test è utile una consulenza genetica, perché i risultati possono avere implicazioni anche per altri familiari.
Il percorso viene scelto in base al quadro clinico e neurofisiologico. Di norma comprende:
- la ricerca della duplicazione o della delezione del gene PMP22, soprattutto in presenza di una neuropatia demielinizzante e comunque come primo accertamento genetico in molti percorsi diagnostici;
- se il risultato è negativo, un pannello che analizza contemporaneamente più geni associati alle neuropatie ereditarie;
- nei casi ancora irrisolti e selezionati, il sequenziamento dell’esoma o del genoma, eseguito e interpretato in centri specializzati.
Un risultato genetico negativo non esclude completamente la CMT, perché alcune alterazioni possono non essere rilevate dalle tecniche utilizzate e non tutte le cause genetiche sono note. Anche una variante di significato incerto non dimostra da sola che la persona sia affetta: deve essere interpretata confrontandola con sintomi, esami neurofisiologici e dati familiari.
Altri accertamenti e diagnosi differenziale
Gli esami del sangue non diagnosticano direttamente la CMT. Possono essere richiesti in base alla storia clinica per escludere cause acquisite o aggravanti di neuropatia, come diabete, carenza di vitamina B12, disturbi tiroidei, malattie infiammatorie, alterazioni delle proteine del sangue, infezioni o esposizione a sostanze tossiche.
La diagnosi differenziale comprende altre neuropatie ereditarie, neuropatie infiammatorie come la polineuropatia demielinizzante infiammatoria cronica, malattie del motoneurone, miopatie distali, amiloidosi e neuropatie dovute a farmaci, alcol o malattie sistemiche. Un peggioramento rapido, molto asimmetrico o accompagnato da manifestazioni insolite per la CMT richiede una rivalutazione per cercare una causa aggiuntiva e potenzialmente trattabile.
Ecografia dei nervi, risonanza magnetica e altri esami di imaging non sono necessari di routine, ma possono essere utili in casi selezionati, per esempio quando si sospetta una compressione nervosa, una malattia muscolare o un’altra diagnosi. La biopsia del nervo non è più un esame abituale per diagnosticare la CMT: viene riservata a rare situazioni nelle quali occorre escludere malattie come vasculiti, amiloidosi o neuropatie infiammatorie e gli altri accertamenti non sono conclusivi.
È consigliabile rivolgersi a un centro specializzato quando il quadro è atipico, l’esordio è molto precoce o rapidamente progressivo, sono presenti difficoltà respiratorie, uditive o visive, oppure i test genetici risultano complessi o non conclusivi.
Cura
Gli obiettivi della cura sono mantenere il più possibile mobilità, autonomia e qualità di vita, prevenire cadute, contratture, deformità e lesioni dei piedi e trattare dolore e altri sintomi. Non esiste al momento un farmaco autorizzato capace di guarire la CMT o di arrestarne con certezza la progressione. La gestione è quindi personalizzata e multidisciplinare, con il possibile coinvolgimento di neurologo, fisiatra, fisioterapista, terapista occupazionale, ortopedico, genetista e, quando necessario, altri specialisti.
Riabilitazione ed esercizio fisico
La fisioterapia rappresenta uno dei principali interventi di supporto. Dopo una valutazione di forza, mobilità articolare, equilibrio, andatura e rischio di caduta, viene elaborato un programma adatto all’età, al sottotipo e alla gravità della malattia.
Possono essere indicati:
- esercizi aerobici a intensità lieve o moderata, come cammino, bicicletta o nuoto, per sostenere resistenza e salute cardiovascolare;
- esercizi di forza con carichi progressivi e compatibili con le capacità residue;
- attività per equilibrio, postura e controllo del cammino;
- stretching regolare, soprattutto dei polpacci e del tendine di Achille, per limitare retrazioni e perdita di mobilità;
- esercizi per la presa e la destrezza delle mani.
L’attività fisica può migliorare efficienza del movimento, forza utilizzabile e benessere generale, ma non ripara i nervi e non è dimostrato che arresti la malattia. Il programma non dovrebbe provocare dolore, marcato affaticamento o una riduzione della funzione che persista dopo l’esercizio. In presenza di debolezza importante, deformità, problemi cardiaci o respiratori, oppure dopo un periodo di inattività, è opportuno iniziare sotto la guida di un professionista. Durante l’attività può essere utile controllare la frequenza cardiaca secondo le indicazioni ricevute.
Tutori, calzature e ausili
I tutori caviglia-piede possono compensare il piede cadente, stabilizzare la caviglia e ridurre inciampi e cadute. Scarpe adatte, plantari e modifiche della calzatura possono distribuire meglio il carico e limitare dolore e lesioni da pressione. In caso di debolezza delle mani possono essere utili tutori specifici, impugnature ingrandite e strumenti adattati.
Gli ausili devono essere scelti e regolati individualmente. Un dispositivo inadatto può causare dolore, sfregamenti o ferite, soprattutto se la sensibilità è ridotta. La vestibilità va quindi controllata periodicamente e più spesso durante la crescita o quando cambiano forza, peso o forma del piede. Bastoni, stampelle o carrozzine possono essere indicati nei casi più avanzati per aumentare sicurezza e autonomia, non come segno di fallimento della riabilitazione.
Terapia occupazionale
La terapia occupazionale aiuta ad adattare le attività quotidiane, scolastiche e lavorative alla debolezza delle mani e alla fatica. Possono essere suggeriti chiusure in velcro al posto dei bottoni, posate e penne con impugnature più grandi, strumenti ergonomici, programmi informatici e modifiche dell’ambiente domestico. L’obiettivo è preservare l’indipendenza e ridurre lo sforzo senza rinunciare inutilmente alle attività.
Gestione del dolore
Prima di scegliere il trattamento è importante distinguere il dolore muscolo-scheletrico, dovuto per esempio a deformità, sovraccarico o artrosi, dal dolore neuropatico causato direttamente dal danno dei nervi.
Il dolore muscolo-scheletrico può beneficiare di fisioterapia, correzione degli appoggi, ortesi e, quando appropriato, analgesici come paracetamolo o farmaci antinfiammatori non steroidei. Questi ultimi non sono adatti a tutti e possono causare disturbi gastrointestinali, danni renali o problemi cardiovascolari, soprattutto se usati a lungo o in presenza di altre malattie.
Per il dolore neuropatico il medico può prescrivere farmaci impiegati anche in altre neuropatie, come alcuni anticonvulsivanti o antidepressivi. Il beneficio varia da persona a persona e gli effetti indesiderati possono includere sonnolenza, capogiri, secchezza della bocca, alterazioni del peso o difficoltà di concentrazione. La dose viene in genere aumentata gradualmente e la terapia deve essere rivalutata nel tempo. Gli oppioidi non rappresentano normalmente una soluzione di prima scelta per il dolore cronico, a causa del rischio di tolleranza, dipendenza e altri effetti avversi.
Chirurgia ortopedica
La chirurgia può essere proposta quando deformità rigide o progressive del piede causano dolore, instabilità, difficoltà a indossare scarpe o importante limitazione del cammino nonostante tutori e riabilitazione. Gli interventi possono comprendere trasferimenti tendinei, correzioni ossee o stabilizzazione delle articolazioni.
La scelta dipende dall’età, dalla flessibilità della deformità, dalla forza muscolare residua e dal sottotipo di CMT. L’intervento può migliorare appoggio, stabilità e dolore, ma non corregge il danno neurologico e richiede immobilizzazione e riabilitazione. Sono inoltre possibili complicanze come infezione, mancata consolidazione, rigidità, recidiva della deformità o recupero incompleto. La valutazione dovrebbe essere effettuata da un ortopedico esperto, in collaborazione con neurologo e team riabilitativo.
Gestione delle manifestazioni associate
Difficoltà respiratorie, russamento importante, sonnolenza diurna, risvegli con sensazione di soffocamento o infezioni respiratorie ricorrenti richiedono una valutazione pneumologica e, se indicato, esami della funzione respiratoria o del sonno. Raucedine persistente, respiro rumoroso o difficoltà a deglutire possono richiedere una visita otorinolaringoiatrica. Problemi di udito, vista, scoliosi o displasia dell’anca vengono valutati dagli specialisti competenti.
Stile di vita e cura dei piedi
È consigliabile mantenersi attivi entro i propri limiti e cercare di conservare un peso adeguato, perché il sovrappeso aumenta lo sforzo necessario per camminare. Un’alimentazione equilibrata è sufficiente nella maggior parte dei casi: vitamine, integratori e rimedi complementari non hanno dimostrato di modificare l’evoluzione della CMT e dosi elevate di alcune sostanze possono essere dannose.
Se la sensibilità dei piedi è ridotta, è utile controllare ogni giorno la presenza di vesciche, arrossamenti, tagli o callosità, evitare di camminare scalzi e verificare la temperatura dell’acqua con una parte del corpo non insensibile. Ferite, gonfiore, secrezioni o arrossamento crescente devono essere valutati rapidamente, perché potrebbero indicare un’infezione.
Alcol in eccesso e altre sostanze tossiche per i nervi possono aggravare la neuropatia. Prima di iniziare una nuova terapia è opportuno informare il medico della diagnosi di CMT. Alcuni farmaci, in particolare la vincristina utilizzata in specifiche terapie oncologiche, possono provocare un grave peggioramento neurologico. Un farmaco necessario non deve tuttavia essere sospeso autonomamente: rischi e alternative vanno discussi con gli specialisti.
Follow-up e consulenza genetica
I controlli sono principalmente clinici e servono a monitorare forza, cammino, deformità, dolore, autonomia e adeguatezza di tutori e ausili. Non è normalmente necessario ripetere a intervalli fissi elettromiografia, studi della conduzione nervosa o esami di imaging, salvo la comparsa di sintomi nuovi o un andamento inatteso.
La consulenza genetica aiuta la persona e la famiglia a comprendere il rischio di trasmissione e le possibili opzioni riproduttive. Quando è stata identificata la variante responsabile, possono essere valutati test mirati nei familiari e, se desiderato, percorsi di diagnosi prenatale o preimpianto. I test predittivi nei minori senza sintomi richiedono particolare cautela e vengono considerati soprattutto quando il risultato può modificare concretamente l’assistenza durante l’infanzia.
Le terapie genetiche e altri trattamenti mirati sono oggetto di ricerca, ma non devono essere considerati cure consolidate. L’eventuale partecipazione a una sperimentazione va valutata con un centro specializzato, dopo aver discusso obiettivi, incertezze e possibili rischi.
È importante contattare il medico in caso di peggioramento rapido o asimmetrico, nuove cadute frequenti, dolore non controllato, ferite ai piedi, improvvisa perdita di autonomia o comparsa di difficoltà respiratorie, raucedine, problemi di deglutizione o marcata sonnolenza diurna.
Fonti e bibliografia
Tutti gli aggiornamenti su salute, alimentazione e benessere.