Introduzione
Malattia del motoneurone (MND, Motor Neuron Disease) è un termine ombrello che racchiude un gruppo di disturbi neurologici progressivi che distruggono i motoneuroni, ovvero le cellule che controllano l’attività dei muscoli scheletrici necessari a compiere attività volontarie come camminare, respirare, parlare e deglutire.
Tra le forme più note ricordiamo ad esempio la sclerosi laterale amiotrofica, la paralisi bulbare progressiva, la sclerosi laterale primaria, l’atrofia muscolare progressiva, l’atrofia muscolare spinale, la malattia di Kennedy e la sindrome post-poliomielite.
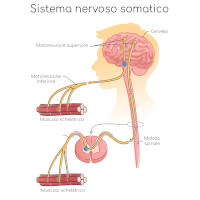
Normalmente i segnali provenienti dalle cellule nervose del cervello (motoneuroni superiori) vengono trasmessi alle cellule nervose del tronco encefalico e del midollo spinale (motoneuroni inferiori) e da queste ai muscoli del corpo; sono quindi i motoneuroni superiori che dirigono i motoneuroni inferiori per produrre movimenti muscolari.

Shutterstock/joshya
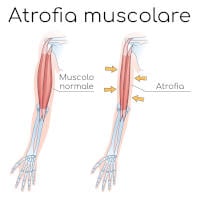
- Quando i muscoli non ricevono più efficacemente i segnali trasmessi dai motoneuroni inferiori, iniziano a indebolirsi e a ridursi di dimensioni (atrofia), oltre a contrarsi spontaneamente (questi spasmi, definiti fascicolazioni, possono essere visti e sentiti sotto la superficie della pelle).
- Quando i motoneuroni inferiori non ricevono più i segnali dai motoneuroni superiori si manifesta rigidità muscolare (spasticità) e riflessi iperattivi, che rendono i movimenti volontari lenti e difficili.
Nel tempo i soggetti affetti da una malattia del motoneurone possono quindi perdere la capacità di camminare e controllare altri movimenti. Alcuni manifestano anche cambiamenti nel modo di pensare e nel comportamento, la malattia colpisce cioè in modo variabile e poco prevedibile: non tutti i sintomi colpiranno ogni paziente, ed in ogni caso questo non avverrà necessariamente in un ordine predefinito.
Non esiste una cura unica valida per tutte le malattie del motoneurone. Per alcune forme genetiche, in particolare per l’atrofia muscolare spinale, sono tuttavia disponibili terapie capaci di modificarne il decorso; per la sclerosi laterale amiotrofica esistono trattamenti che possono rallentare in misura variabile la progressione. In tutte le forme, la gestione dei sintomi e delle complicanze può contribuire a mantenere il più a lungo possibile autonomia, benessere e qualità di vita.
Cause
Alcune forme di malattia del motoneurone sono ereditarie, ma la maggior parte ha causa ignota e manifestazione sporadica, imprevedibile. Colpisce sia gli adulti che i bambini, ma in questo senso è possibile notare che:
- Nei bambini è tipicamente dovuta a specifiche mutazioni genetiche, come nell’atrofia muscolare spinale. I sintomi possono essere presenti alla nascita o comparire nella prima infanzia.
- Negli adulti è più probabile che la malattia si verifichi senza storia familiare, con sintomi che compaiono in genere dopo i 50 anni, sebbene l’insorgenza possa verificarsi a qualsiasi età.
Forme ereditarie
Quando la malattia del motoneurone è causata dal patrimonio genetico ereditato dai genitori, il difetto può essere localizzato in uno specifico gene; la trasmissione può tuttavia avvenire secondo diversi modelli:
- Autosomica dominante, quando è sufficiente ereditare una sola copia della variante genetica da uno dei genitori. Ogni figlio ha una probabilità del 50% di ereditarla, ma questo non significa necessariamente che svilupperà la malattia: per alcune varianti la penetranza, cioè la probabilità di ammalarsi, è incompleta e variabile.
- Autosomica recessiva, quando è necessario ereditare una copia della variante da entrambi i genitori. I genitori sono spesso portatori senza sintomi.
- Ereditarietà legata al cromosoma X, quando la variante si trova su uno dei cromosomi X. Se la madre è portatrice, ogni figlio o figlia ha una probabilità del 50% di ereditarla. I maschi sono spesso più gravemente colpiti, mentre le femmine possono essere asintomatiche oppure manifestare sintomi di intensità variabile. Un padre con la variante la trasmette a tutte le figlie, ma non ai figli maschi.
Sintomi e aspettativa di vita
La malattia del motoneurone causa una serie di sintomi che possono progredire a velocità variabile, nonché comparire in un ordine diverso per ogni paziente. Le diverse forme non sono tutte manifestazioni della stessa patologia: alcune rientrano nello spettro della sclerosi laterale amiotrofica, mentre altre, come l’atrofia muscolare spinale e la malattia di Kennedy, hanno cause genetiche e caratteristiche specifiche.
In molti casi i sintomi possono essere sovrapponibili, complicando la diagnosi esatta, almeno nelle prime fasi. Nel tempo, invece, il tipo di disturbi e la velocità con cui progrediscono tendono a chiarire il quadro.
Le informazioni che seguono comprendono dettagli sull’aspettativa di vita. Ti invito quindi a saltare questo paragrafo se non ti senti pronto a leggerlo, anche perché la prognosi può variare notevolmente in base alla forma di malattia, all’età, alla funzione respiratoria e nutrizionale, alla velocità di progressione e alla risposta ai trattamenti.
Sclerosi laterale amiotrofica (SLA)
La sclerosi laterale amiotrofica è la forma più comune di MND e si manifesta con debolezza e deperimento degli arti, rigidità muscolare e crampi.
Alcuni pazienti notano che iniziano ad inciampare troppo spesso mentre camminano, oppure fanno cadere ripetutamente oggetti dalle mani, ma alcuni vengono colpiti anche a livello dei muscoli della bocca o della gola. A poco a poco quasi tutti i muscoli sotto controllo volontario possono essere interessati, andando così progressivamente a perdere la capacità di muoversi, parlare, mangiare e respirare autonomamente.
La sopravvivenza mediana è spesso compresa tra due e cinque anni dall’inizio dei sintomi, ma la variabilità individuale è molto ampia e alcune persone vivono dieci anni o più. Le complicanze respiratorie rappresentano la principale causa di morte; la presa in carico multidisciplinare, il supporto respiratorio e nutrizionale e le terapie disponibili possono influire favorevolmente sulla qualità e sulla durata della vita.
Paralisi bulbare progressiva
La PBP colpisce un numero minore di persone rispetto alla SLA e si manifesta principalmente sui muscoli del viso, della gola e della lingua. I primi sintomi possono includere biascicamento o difficoltà a deglutire.
La malattia attacca infatti i motoneuroni collegati al tronco cerebrale, che controlla i muscoli utilizzati per deglutire, parlare e masticare.
I sintomi peggiorano nel tempo e possono insorgere debolezza nella lingua e nei muscoli facciali, contrazioni involontarie e riduzione di alcuni riflessi protettivi. Possono anche comparire debolezza nelle braccia o nelle gambe, ma in forma inizialmente meno evidente rispetto agli altri sintomi.
A causa delle difficoltà di deglutizione i pazienti corrono il rischio di soffocare, inalando cibo e saliva nei polmoni; possono anche manifestare cambiamenti emotivi, ad esempio ridendo o piangendo in momenti inappropriati (sindrome pseudobulbare).
La progressione è spesso più rapida rispetto alle forme che iniziano dagli arti, ma la prognosi varia considerevolmente e non può essere prevista con precisione per il singolo paziente.
Atrofia muscolare progressiva
La PMA colpisce solo una piccola percentuale di persone. I primi sintomi possono manifestarsi come debolezza o goffaggine delle mani.
La progressione è spesso più lenta rispetto alla SLA classica, ma è variabile e in alcuni pazienti possono comparire nel tempo anche segni di coinvolgimento dei motoneuroni superiori.
Sclerosi laterale primaria
La sclerosi laterale primaria è una forma rara, che causa principalmente debolezza e rigidità che di solito iniziano negli arti inferiori, sebbene molte persone sperimentino ulteriori problemi con il linguaggio e vari altri sintomi.
Il disturbo si diffonde poi a busto, braccia, mani e, in alcuni casi, ai muscoli utilizzati per deglutire, parlare e masticare.
Gambe e braccia diventano rigide, goffe, lente e deboli, rendendo difficile camminare o svolgere compiti che richiedono una buona coordinazione della mano. L’eloquio può diventare rallentato e confuso, mentre le difficoltà di equilibrio aumentano il rischio di cadute. Gli individui affetti possono anche sperimentare cambiamenti emotivi e spaventarsi facilmente.
In genere progredisce lentamente e l’aspettativa di vita è spesso vicina a quella della popolazione generale. Potrebbero essere necessari diversi anni per confermare la diagnosi, perché nelle fasi iniziali può essere difficile distinguerla da altre malattie, compresa una SLA a prevalente coinvolgimento del motoneurone superiore.
Malattia di Kennedy
La malattia di Kennedy è una malattia ereditaria del motoneurone inferiore, legata al cromosoma X, che si manifesta con crescente debolezza e deperimento dei muscoli.
Può causare anche alterazioni ormonali, come ingrossamento delle mammelle negli uomini, riduzione della fertilità e altri segni di minore attività degli androgeni. Nella maggior parte dei casi progredisce lentamente e l’aspettativa di vita è più o meno conservata.
Diagnosi
La diagnosi di una malattia del motoneurone deve essere formulata da un neurologo, preferibilmente in un centro con esperienza nelle malattie neuromuscolari. Non esiste un singolo esame capace di confermare o escludere tutte queste patologie: la conclusione deriva dall’insieme di storia clinica, visita neurologica, andamento nel tempo e accertamenti scelti per documentare il danno dei motoneuroni ed escludere malattie curabili con sintomi simili.
In presenza di debolezza progressiva senza una spiegazione evidente, fascicolazioni associate a perdita di forza, rigidità crescente, difficoltà nel parlare o deglutire oppure disturbi respiratori inspiegati, la valutazione neurologica non dovrebbe essere rimandata.
Valutazione clinica e neurologica
Il neurologo raccoglie informazioni sulla sede e sulla data di comparsa dei primi sintomi, sulla loro progressione, su crampi, cadute, variazioni di peso, difficoltà respiratorie e disturbi della parola o della deglutizione. Vengono inoltre ricercati eventuali cambiamenti cognitivi o comportamentali e ricostruita la storia familiare di debolezza muscolare, demenza frontotemporale o altre malattie neurologiche.
La visita valuta forza, tono e volume dei muscoli, riflessi, fascicolazioni, coordinazione, equilibrio, andatura, movimenti della lingua e funzione dei nervi cranici. La presenza di segni di sofferenza del motoneurone superiore, come spasticità e riflessi molto vivaci, e del motoneurone inferiore, come atrofia, debolezza e fascicolazioni, orienta verso la SLA. Alcune forme, tuttavia, possono coinvolgere inizialmente un solo tipo di motoneurone e richiedere controlli ripetuti prima che il quadro diventi chiaro.
Elettromiografia e conduzione nervosa
L’elettromiografia è uno degli accertamenti più importanti quando si sospetta un interessamento dei motoneuroni inferiori. Attraverso un sottile elettrodo ad ago registra l’attività elettrica di diversi muscoli e può documentare denervazione, cioè perdita dell’impulso nervoso, anche in aree non ancora chiaramente deboli.
Lo studio della conduzione nervosa viene generalmente eseguito nella stessa seduta. Misura la risposta dei nervi a piccoli stimoli elettrici e aiuta soprattutto a distinguere una malattia del motoneurone da condizioni come la neuropatia periferica. Un’elettromiografia iniziale non conclusiva non esclude sempre la malattia, in particolare nelle fasi precoci o nelle forme a prevalente interessamento del motoneurone superiore; può quindi essere necessario ripeterla.
Esami del sangue e diagnostica per immagini
Gli esami di laboratorio vengono personalizzati in base ai sintomi. Possono comprendere emocromo, elettroliti, funzionalità renale, epatica e tiroidea, vitamina B12, esami delle proteine del sangue e creatinchinasi. Quest’ultima può essere lievemente aumentata anche nelle malattie del motoneurone, mentre valori molto elevati possono indirizzare verso una malattia muscolare, come alcune forme di distrofia muscolare. Test immunologici, metabolici o infettivologici vengono richiesti soltanto quando la storia clinica lo giustifica.
La risonanza magnetica dell’encefalo e soprattutto della colonna cervicale non dimostra direttamente la SLA, ma è spesso necessaria per escludere compressioni del midollo, malformazioni, infiammazioni, tumori del sistema nervoso, esiti di ictus, sclerosi multipla o conseguenze di un trauma cranico. La regione da esaminare dipende dalla distribuzione dei sintomi.
La puntura lombare, con analisi del liquido cefalorachidiano, non è un esame di routine per la SLA. Viene riservata ai casi in cui si sospettino infezioni, infiammazioni, malattie autoimmuni o altre diagnosi alternative. Anche la biopsia muscolare o nervosa è raramente necessaria e viene presa in considerazione solo quando gli altri esami fanno ipotizzare una neuropatia o una malattia muscolare diversa.
Test genetici
I test genetici sono indispensabili per confermare alcune forme, come l’atrofia muscolare spinale e la malattia di Kennedy. Nella SLA possono identificare una causa genetica anche quando non risultano altri familiari malati; per questo dovrebbe essere discussa la possibilità di eseguire un pannello genetico appropriato, soprattutto perché il risultato può influenzare le opzioni terapeutiche.
Il test deve essere accompagnato da consulenza genetica prima e dopo l’esame. Un risultato positivo può avere conseguenze anche per i familiari, mentre un risultato negativo non esclude completamente una componente ereditaria. Le varianti di significato incerto, inoltre, non devono essere considerate automaticamente responsabili della malattia. I test presintomatici nei familiari sani richiedono un percorso specialistico distinto e una decisione pienamente informata.
Valutazioni dopo la diagnosi
Una volta definito il quadro, vengono misurate la funzione respiratoria, lo stato nutrizionale, il peso, la capacità di deglutire e comunicare e il livello di autonomia. La valutazione respiratoria comprende in genere saturazione dell’ossigeno e prove come capacità vitale, pressione inspiratoria massima o pressione inspiratoria nasale. In presenza di sonnolenza diurna, mal di testa mattutino, sonno disturbato o fiato corto da sdraiati possono essere necessari un monitoraggio notturno, un esame del sonno o l’emogasanalisi.
I neurofilamenti, sostanze rilasciate quando i neuroni vengono danneggiati, possono fornire informazioni di supporto in centri specializzati e sono utili nel monitoraggio di alcuni trattamenti. Non sono però sufficienti, da soli, per formulare la diagnosi.
Poiché nelle prime fasi possono persistere dubbi, il follow-up clinico è parte integrante dell’iter diagnostico. La progressione documentata nel tempo può distinguere una malattia del motoneurone da condizioni che rimangono stabili o seguono un andamento differente.
Cura
Gli obiettivi del trattamento sono rallentare la progressione quando esiste una terapia specifica, mantenere il più a lungo possibile autonomia, comunicazione, nutrizione e respirazione, controllare i sintomi e sostenere il paziente e la famiglia nelle decisioni. La cura dipende dalla forma diagnosticata: farmaci indicati per la SLA non sono necessariamente efficaci nell’atrofia muscolare spinale, nella sclerosi laterale primaria o nella malattia di Kennedy.
La presa in carico dovrebbe avvenire in un centro specializzato attraverso un gruppo multidisciplinare formato, secondo le necessità, da neurologo, pneumologo, fisiatra, fisioterapista, terapista occupazionale, logopedista, dietista, gastroenterologo, psicologo, genetista, infermiere specializzato e professionisti delle cure palliative. I controlli vengono in genere programmati ogni pochi mesi, ma devono diventare più ravvicinati se i sintomi cambiano rapidamente.
Terapie che modificano il decorso della SLA
Il riluzolo è il trattamento farmacologico standard per la SLA e viene generalmente proposto dopo la diagnosi. Può rallentare modestamente la progressione e prolungare la sopravvivenza, ma non recupera la forza già perduta e non arresta la malattia. Può causare nausea, stanchezza e aumento degli enzimi del fegato; sono quindi necessari esami del sangue periodici. In presenza di malattie epatiche, gravidanza, allattamento o altri problemi clinici la terapia deve essere valutata con particolare cautela.
Il tofersen è un trattamento mirato riservato agli adulti con SLA causata da una variante patogena del gene SOD1. Viene somministrato mediante punture lombari ripetute. Riduce la proteina SOD1 e alcuni indicatori di danno nervoso; le evidenze disponibili suggeriscono un possibile rallentamento della malattia, ma i dati clinici a lungo termine sono ancora oggetto di monitoraggio. Gli effetti indesiderati comprendono dolore, febbre, stanchezza e alterazioni del liquido cefalorachidiano; raramente possono comparire meningite non infettiva, infiammazione del midollo o delle radici nervose e aumento della pressione intracranica. È autorizzato nell’Unione Europea in circostanze eccezionali e deve essere prescritto e monitorato da centri esperti; disponibilità e modalità di accesso vanno verificate nel singolo caso.
Edaravone, terapie cellulari, trattamenti con cellule staminali e altri farmaci proposti online non rappresentano terapie standard per la SLA nel contesto europeo. Le linee guida non ne raccomandano l’uso al di fuori di sperimentazioni cliniche controllate quando efficacia e sicurezza non siano state adeguatamente dimostrate.
Terapie per l’atrofia muscolare spinale
Per l’atrofia muscolare spinale 5q sono disponibili terapie specifiche capaci di migliorare la sopravvivenza e la funzione motoria o di rallentare la progressione. Il beneficio è generalmente maggiore quando il trattamento inizia molto presto, idealmente prima della comparsa di danni irreversibili.
- Nusinersen viene somministrato nel liquido cefalorachidiano mediante punture lombari periodiche. Può migliorare o stabilizzare la funzione motoria, ma richiede somministrazioni ripetute; mal di testa, mal di schiena e vomito possono essere legati alla procedura.
- Risdiplam è assunto per bocca ogni giorno e aumenta la produzione della proteina SMN necessaria ai motoneuroni. Può causare febbre, diarrea, eruzioni cutanee e mal di testa; interazioni farmacologiche, gravidanza e aspetti riproduttivi richiedono una valutazione specialistica.
- Onasemnogene abeparvovec è una terapia genica somministrata una sola volta per infusione e riservata a pazienti che soddisfano specifici criteri genetici e clinici. Può migliorare sopravvivenza e acquisizione delle capacità motorie, ma richiede corticosteroidi e un attento monitoraggio per il rischio di danno epatico, riduzione delle piastrine e alterazioni cardiache.
La scelta dipende da età, caratteristiche genetiche, condizioni respiratorie e motorie, trattamenti precedenti e criteri di accesso. Anche dopo una terapia specifica rimangono essenziali riabilitazione, sostegno nutrizionale, sorveglianza ortopedica e assistenza respiratoria.
Respirazione e gestione delle secrezioni
La funzione respiratoria deve essere controllata regolarmente anche in assenza di affanno evidente, perché la debolezza dei muscoli respiratori può iniziare durante il sonno. Sonnolenza diurna, risvegli frequenti, incubi, mal di testa al mattino, respiro corto da sdraiati e difficoltà a tossire vanno segnalati tempestivamente.
Quando necessario viene proposta la ventilazione non invasiva, cioè un apparecchio che sostiene la respirazione attraverso una maschera. Nella SLA può migliorare sonno, energia, qualità di vita e sopravvivenza. L’adattamento può richiedere tempo e risultare più difficile in presenza di molte secrezioni, problemi cognitivi o grave debolezza dei muscoli del volto, ma maschere e impostazioni possono essere personalizzate.
Tecniche di tosse assistita, fisioterapia respiratoria, aspiratori e dispositivi meccanici possono facilitare l’eliminazione del muco. L’ossigeno non deve essere usato da solo per trattare l’insufficienza respiratoria dovuta a debolezza muscolare, salvo specifica indicazione medica, perché può mascherare o aggravare l’accumulo di anidride carbonica.
Deglutizione e nutrizione
Il logopedista e il dietista valutano deglutizione, consistenza degli alimenti, postura durante i pasti e fabbisogno calorico. Cibi morbidi, bocconi piccoli, bevande modificate quando indicate e pasti più frequenti possono ridurre la fatica e il rischio di aspirazione. Una perdita di peso non intenzionale deve essere affrontata precocemente, perché può peggiorare debolezza e prognosi.
Se mangiare richiede troppo tempo, il peso diminuisce o aumenta il rischio di soffocamento, può essere proposta una gastrostomia, cioè un tubicino inserito nello stomaco per somministrare liquidi, nutrienti e farmaci. È preferibile discuterne prima che la funzione respiratoria sia gravemente compromessa. La gastrostomia può integrare o sostituire l’alimentazione per bocca, ma non elimina completamente il rischio che saliva o secrezioni entrino nelle vie respiratorie.
Movimento, autonomia e comunicazione
Fisioterapia e attività fisica personalizzata aiutano a conservare mobilità articolare, postura e benessere e a prevenire dolore e retrazioni. L’esercizio deve essere moderato, adattato alla forza residua e interrotto se provoca dolore, crampi persistenti o stanchezza che dura molte ore. Un allenamento intenso fino all’esaurimento non è raccomandato.
Il terapista occupazionale può suggerire tutori, bastoni, deambulatori, carrozzine, adattamenti domestici e strumenti per ridurre il rischio di cadute e semplificare le attività quotidiane. È utile introdurre gli ausili prima che diventino indispensabili, in modo da imparare a usarli senza urgenza.
In caso di difficoltà nel parlare, la logopedia può insegnare strategie per rendere la voce più comprensibile e proporre sistemi di comunicazione aumentativa: tabelle alfabetiche, applicazioni, sintesi vocali e dispositivi controllati con lo sguardo. Quando possibile, la registrazione anticipata della propria voce può consentire di creare una sintesi vocale personalizzata.
Controllo dei sintomi
Molti disturbi possono essere alleviati con trattamenti mirati:
- spasticità e crampi possono essere trattati con stretching, fisioterapia e farmaci scelti in base alle condizioni generali; alcuni possono causare sonnolenza o accentuare la debolezza;
- salivazione eccessiva può essere ridotta con medicinali anticolinergici; nei casi resistenti si possono valutare tossina botulinica nelle ghiandole salivari o altri interventi specialistici. Se la saliva diventa troppo densa, il trattamento va rivalutato;
- muco denso può richiedere idratazione adeguata, umidificazione, nebulizzazioni, mucolitici e assistenza alla tosse;
- dolore, stitichezza, insonnia, ansia e depressione devono essere ricercati attivamente e trattati, considerando il rischio di sedazione e di effetti sulla respirazione;
- riso o pianto involontari dovuti alla sindrome pseudobulbare possono rispondere a farmaci specifici;
- eventuali cambiamenti cognitivi o comportamentali richiedono una valutazione neuropsicologica e un adattamento del modo in cui vengono comunicate e condivise le decisioni.
Stile di vita
Non esiste una dieta, un integratore o un rimedio naturale capace di guarire una malattia del motoneurone. È utile mantenere un’alimentazione completa e sufficientemente calorica, bere in modo compatibile con la sicurezza della deglutizione, evitare il fumo e svolgere attività fisica moderata concordata con il fisioterapista. Integratori e prodotti erboristici non devono sostituire le cure prescritte e vanno discussi con il medico, perché possono causare effetti indesiderati o interazioni e alcuni possono danneggiare il fegato.
Supporto psicologico e cure palliative
Il sostegno psicologico dovrebbe essere disponibile per il paziente, i familiari e chi presta assistenza. Le cure palliative non sono riservate soltanto alle ultime fasi: possono affiancare fin dall’inizio le terapie neurologiche per controllare sintomi, favorire il comfort e aiutare ad affrontare decisioni complesse.
Quando la persona lo desidera, è utile discutere per tempo preferenze riguardanti ventilazione, nutrizione artificiale, comunicazione, assistenza domiciliare e pianificazione delle cure. Le decisioni possono essere riesaminate e modificate nel corso della malattia.
Quando contattare rapidamente il medico
È necessario avvisare il centro curante in caso di rapido peggioramento della forza, perdita di peso, disidratazione, pasti sempre più lunghi, frequenti episodi di tosse o soffocamento, infezioni respiratorie, cadute ripetute, difficoltà a eliminare le secrezioni, fiato corto da sdraiati, sonnolenza insolita o mal di testa mattutino. Una grave difficoltà respiratoria, un soffocamento che non si risolve o l’impossibilità improvvisa di gestire le secrezioni richiedono assistenza di emergenza.
Fonti e bibliografia
Tutti gli aggiornamenti su salute, alimentazione e benessere.