Introduzione
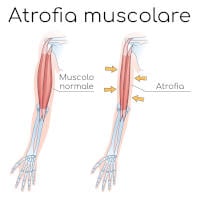
L’atrofia muscolare progressiva (PMA) è una rara forma di malattia del motoneurone che insorge soprattutto in età adulta; colpisce prevalentemente i motoneuroni inferiori, ovvero le cellule nervose che originano nel midollo spinale e innervano i muscoli scheletrici, causando debolezza, atrofia muscolare e fascicolazioni.
Stephen Hawking ricevette una diagnosi di sclerosi laterale amiotrofica e il suo decorso, durato diversi decenni, fu eccezionalmente lento. Non è tuttavia possibile stabilire retrospettivamente con certezza se si trattasse di atrofia muscolare progressiva o di un’altra variante di malattia del motoneurone.
Le malattie del motoneurone
La condizione rientra nel gruppo delle malattie del motoneurone, in cui la forma più nota e caratterizzata è la sclerosi laterale amiotrofica (SLA).
Nel complesso vengono classificate in base al tipo di motoneurone coinvolto, superiore o inferiore, e alla possibile origine ereditaria o sporadica.
- Parlando di motoneurone superiore, o primo motoneurone, ci si riferisce a un neurone che origina a livello della corteccia motoria, una regione del cervello, e termina a livello del tronco encefalico o del midollo spinale.
- Il motoneurone inferiore, o secondo motoneurone, riceve il segnale dal primo motoneurone e raggiunge i muscoli periferici, per esempio quelli di una gamba o di un braccio.

Shutterstock/VectorMine
La sclerosi laterale amiotrofica colpisce sia i motoneuroni superiori sia quelli inferiori e può avere un’origine sporadica o, meno spesso, genetica. L’atrofia muscolare progressiva si presenta clinicamente con segni predominanti del motoneurone inferiore ed è oggi spesso considerata parte dello spettro della SLA a prevalente coinvolgimento del motoneurone inferiore. Nella maggior parte dei casi non è riconoscibile una trasmissione familiare, ma una componente genetica non può essere esclusa in tutti i pazienti.
È infine importante distinguerla dall’atrofia muscolare spinale, un gruppo di malattie genetiche del motoneurone che può esordire nell’infanzia, nell’adolescenza o nell’età adulta. Le forme infantili più gravi possono essere potenzialmente fatali, ma diagnosi precoce, terapie specifiche e assistenza respiratoria e nutrizionale ne hanno modificato profondamente il decorso.
Cause
Allo stato attuale le cause di atrofia muscolare progressiva, oltre che di numerose altre malattie del motoneurone, sono sconosciute e la ricerca è in corso. È probabile che l’insorgenza di questa patologia sia legata a una combinazione di fattori ambientali e genetici, ma non è ancora possibile risalire a quali siano le cause che hanno portato alla malattia nel singolo soggetto.
In genere colpisce persone di età superiore ai 50 anni, ma può essere diagnosticata a tutte le età. È leggermente più comune negli uomini.
Sintomi
La malattia si manifesta di solito a partire dagli arti, talvolta inizialmente in una sola regione o in un solo lato del corpo, per poi estendersi progressivamente ad altre aree.
I sintomi tipici che possono riferire i soggetti affetti da PMA sono legati ad alterazioni del secondo motoneurone che causano:
- debolezza e deperimento dei muscoli delle gambe, delle braccia, delle mani e del tronco,
- sindrome del braccio flagellato, in cui la marcata debolezza dei muscoli delle braccia rende difficili o impossibili molti movimenti volontari,
- affaticamento,
- crampi muscolari e dolore,
- fascicolazioni, ovvero piccole contrazioni muscolari rapide e involontarie visibili sotto la pelle,
- goffaggine, difficoltà nei movimenti fini, inciampi o cadute,
- difficoltà respiratorie, per il coinvolgimento dei muscoli respiratori,
- perdita di peso.
La malattia colpisce la muscolatura volontaria, compresi i muscoli respiratori. I muscoli che muovono gli occhi e quelli che controllano vescica e intestino sono generalmente risparmiati.
Non tutti i soggetti sperimenteranno tutti questi sintomi e alcuni potrebbero avere disturbi ulteriori.
Decorso e complicazioni
L’atrofia muscolare progressiva è una malattia progressiva e attualmente non guaribile. In media può evolvere più lentamente della SLA classica, ma il decorso varia notevolmente da persona a persona. Le casistiche disponibili mostrano che alcuni pazienti presentano una progressione relativamente lenta, mentre in altri la debolezza si estende più rapidamente e può compromettere respirazione, deglutizione e autonomia. Una sopravvivenza di diversi decenni è possibile, ma rappresenta un’evenienza poco comune e non può essere prevista al momento della diagnosi.
La diagnosi di PMA può essere rivista nel tempo se compaiono segni di interessamento del motoneurone superiore, come riflessi molto vivaci, rigidità o spasticità. In questi casi il quadro può essere riclassificato come sclerosi laterale amiotrofica. Per questo motivo sono necessari controlli neurologici regolari anche quando i sintomi sembrano limitati a una sola regione.
Tra i fattori generalmente associati a un decorso meno favorevole rientrano:
- un’età più avanzata all’esordio,
- la comparsa precoce di difficoltà nel parlare o deglutire,
- la perdita di peso,
- un rapido peggioramento della forza e dell’autonomia,
- una funzione respiratoria già ridotta o in rapido declino.
Diagnosi
Non esiste un singolo esame capace di confermare l’atrofia muscolare progressiva. La diagnosi viene formulata da un neurologo esperto in malattie neuromuscolari sulla base dell’andamento dei sintomi, dell’esame neurologico e degli accertamenti necessari per escludere altre cause. Poiché alcune malattie simili sono curabili, questa valutazione deve essere accurata e non dovrebbe essere rimandata in presenza di debolezza progressiva inspiegata.
Valutazione clinica
Il medico ricostruisce quando e dove è iniziata la debolezza, come si è diffusa e se sono presenti fascicolazioni, crampi, difficoltà respiratorie, problemi di deglutizione, perdita di peso o riduzione dell’autonomia. Vengono inoltre valutati i farmaci assunti, eventuali esposizioni professionali, le malattie precedenti e la presenza in famiglia di malattie del motoneurone, demenza frontotemporale, neuropatie o debolezza muscolare.
L’esame neurologico ricerca debolezza, riduzione del volume muscolare, fascicolazioni e diminuzione dei riflessi, segni tipici del danno del motoneurone inferiore. Allo stesso tempo verifica l’eventuale presenza di rigidità, spasticità, riflessi eccessivamente vivaci o altri segni del motoneurone superiore, che possono indirizzare verso la SLA. Sensibilità, coordinazione, movimenti oculari e controllo di vescica e intestino sono in genere conservati: alterazioni rilevanti in queste funzioni suggeriscono diagnosi alternative.
Per parlare di PMA è necessario documentare una compromissione motoria progressiva in più muscoli o regioni, senza trovare una spiegazione alternativa più convincente. Non esistono tuttavia criteri universalmente accettati che separino in modo netto la PMA dalla SLA a prevalente interessamento del motoneurone inferiore, soprattutto nelle fasi iniziali.
Elettromiografia e studi di conduzione nervosa
L’elettromiografia ad ago è uno degli esami più importanti. Può documentare la perdita dell’innervazione e i tentativi di compenso del muscolo, anche in aree che non hanno ancora sviluppato sintomi evidenti. In genere vengono esaminati muscoli appartenenti a più regioni del corpo, compresi, quando necessario, quelli del tronco o della regione bulbare.
L’elettroneurografia valuta la conduzione lungo i nervi. Nella PMA la conduzione sensitiva è normalmente conservata. La presenza di blocchi della conduzione motoria può invece suggerire una neuropatia motoria multifocale, una malattia diversa e potenzialmente trattabile. Fascicolazioni isolate o singole anomalie elettromiografiche non sono sufficienti per formulare la diagnosi.
Esami di laboratorio e imaging
Gli esami del sangue vengono scelti in base alla storia clinica. Possono comprendere emocromo per escludere, tra le altre condizioni, un’anemia, funzionalità renale ed epatica, glicemia, ormoni tiroidei, vitamina B12, folati, creatinchinasi, proteine del sangue ed elettroliti. Test immunologici, infettivologici o per specifiche carenze vengono richiesti soltanto quando esistono elementi clinici che li rendano utili.
Una risonanza magnetica del cervello o, più spesso, della colonna vertebrale può servire a escludere compressioni del midollo o delle radici nervose, malformazioni vascolari, infiammazioni e tumori del sistema nervoso. La risonanza non conferma da sola la PMA e viene indirizzata alle regioni indicate dai sintomi.
L’analisi del liquor mediante puntura lombare non è un esame di routine. Può essere indicata se si sospettano malattie infiammatorie, infettive, tumorali o immunomediate. Anche biopsia muscolare, biopsia nervosa e tecniche avanzate di imaging o stimolazione magnetica sono riservate a casi selezionati e non rappresentano test standard per la PMA.
Diagnosi differenziale e test genetici
Tra le condizioni da distinguere dalla PMA rientrano neuropatie motorie immunomediate, compressioni delle radici o del midollo spinale, atrofia muscolare spinale dell’adulto, malattia di Kennedy, neuropatie ereditarie, alcune miopatie e, più raramente, infezioni, malattie autoimmuni o sindromi paraneoplastiche. Disturbi sensitivi marcati, dolore radicolare, problemi sfinterici, disturbi oculari o un andamento non progressivo richiedono una particolare attenzione verso diagnosi alternative.
La consulenza e i test genetici possono essere proposti soprattutto in presenza di esordio giovanile, familiarità, caratteristiche atipiche o sospetto di una forma appartenente allo spettro della SLA. La decisione va accompagnata da una consulenza che illustri i possibili risultati, i loro limiti e le implicazioni per i familiari. Un risultato negativo non esclude completamente una predisposizione genetica.
Controlli nel tempo
Nelle fasi iniziali può non essere possibile distinguere con certezza la PMA da altre sindromi del motoneurone inferiore. La diagnosi non richiede necessariamente anni, ma può essere necessario ripetere la visita neurologica, l’elettromiografia e alcuni esami per documentare la progressione o la comparsa di nuovi segni.
Durante il percorso diagnostico dovrebbero essere valutate anche la funzione respiratoria, la deglutizione, il peso e le capacità funzionali. Difficoltà respiratoria, voce o deglutizione alterate, rapido peggioramento della debolezza o ripetute cadute richiedono una valutazione specialistica tempestiva.
Cura
Gli obiettivi della cura sono rallentare il deterioramento quando esiste un trattamento indicato, preservare il più a lungo possibile autonomia e comunicazione, prevenire complicazioni respiratorie e nutrizionali e controllare sintomi come crampi, dolore e affaticamento. Non esiste attualmente una terapia capace di guarire la PMA o recuperare i motoneuroni perduti, ma un’assistenza precoce e coordinata può migliorare qualità di vita, sicurezza e, in alcune situazioni, sopravvivenza.
Assistenza multidisciplinare
La gestione dovrebbe essere affidata a un centro con esperienza nelle malattie del motoneurone. Il gruppo di cura può comprendere neurologo, pneumologo, fisiatra, fisioterapista, terapista occupazionale, logopedista, dietista, psicologo, infermiere specializzato e professionisti delle cure palliative. Le valutazioni periodiche vengono adattate alla velocità di progressione e riguardano forza, mobilità, respirazione, nutrizione, deglutizione, comunicazione, dolore, sonno e benessere psicologico.
Il terapista occupazionale aiuta a scegliere tutori, ausili per camminare, carrozzine, sistemi di controllo ambientale e adattamenti domestici. Questi interventi non accelerano la perdita di forza: se introdotti al momento opportuno possono invece ridurre cadute e fatica e conservare l’indipendenza.
Trattamenti che modificano la malattia
Non sono disponibili farmaci con efficacia specificamente dimostrata per la PMA isolata. Il riluzolo è un trattamento standard della SLA e può prolungare modestamente la sopravvivenza o ritardare il ricorso alla ventilazione, ma non restituisce la forza perduta. Le prove dirette nella PMA sono limitate perché questi pazienti sono stati spesso esclusi dagli studi clinici. Il neurologo può discuterne l’uso quando considera il quadro parte dello spettro della SLA o quando la diagnosi viene riclassificata.
Il riluzolo può causare nausea, disturbi gastrointestinali, stanchezza e aumento degli enzimi epatici; richiede quindi controlli del fegato e una valutazione delle possibili interazioni con altri farmaci. La terapia non deve essere iniziata o sospesa senza indicazione specialistica.
Per una piccola minoranza di adulti con SLA associata a una mutazione del gene SOD1 esiste una terapia mirata, il tofersen, somministrata nel liquor mediante punture lombari ripetute. Non è un trattamento generico della PMA e può essere preso in considerazione soltanto dopo conferma genetica e valutazione in un centro specializzato. I benefici clinici possono variare e il trattamento comporta un carico assistenziale rilevante e il rischio, raro ma importante, di complicazioni neurologiche e infiammatorie.
Edaravone, combinazioni di integratori, cellule staminali e altre terapie sperimentali non sono trattamenti standard della PMA. I prodotti proposti al di fuori di studi clinici controllati possono essere inefficaci, costosi o pericolosi.
Fisioterapia, esercizio e stile di vita
Un programma personalizzato di esercizio aerobico leggero o moderato, mobilizzazione articolare e allungamento può aiutare a mantenere la mobilità, prevenire retrazioni, ridurre rigidità e dolore e sostenere postura ed equilibrio. L’attività non deve essere estenuante: dolore persistente, crampi importanti o stanchezza che dura fino al giorno successivo indicano che intensità o durata devono essere ridotte. Gli esercizi di forza con carichi elevati e il rischio di caduta vanno evitati.
È utile alternare attività e riposo, semplificare i compiti quotidiani e usare gli ausili prima che lo sforzo diventi eccessivo. Un’alimentazione adeguata e il mantenimento del peso sono importanti, mentre diete restrittive, digiuni e integratori ad alte dosi non hanno dimostrato di rallentare la malattia. Fumo e consumo eccessivo di alcol possono aggravare i problemi respiratori, nutrizionali e di equilibrio. Le vaccinazioni raccomandate dal medico, in particolare contro le infezioni respiratorie, possono contribuire a ridurre il rischio di complicazioni.
Respirazione e tosse
La funzione respiratoria deve essere controllata regolarmente anche in assenza di affanno, perché l’indebolimento dei muscoli respiratori può iniziare durante il sonno. La valutazione può comprendere capacità vitale, pressione inspiratoria nasale o massima, efficacia della tosse e, quando indicato, misurazione notturna dell’ossigenazione e dell’anidride carbonica.
In presenza di sintomi o esami compatibili con insufficienza respiratoria viene proposta la ventilazione non invasiva, erogata tramite una maschera. Può migliorare sonno, affanno e qualità di vita e, in molti pazienti con malattia del motoneurone, prolungare la sopravvivenza. Può provocare inizialmente secchezza, irritazione della pelle, senso di claustrofobia o difficoltà nella gestione delle secrezioni, problemi spesso riducibili adattando maschera e impostazioni.
Se la tosse diventa debole possono essere insegnate tecniche di tosse assistita o utilizzati dispositivi di insufflazione ed espirazione meccanica. L’ossigeno somministrato da solo non corregge la ridotta ventilazione provocata dalla debolezza muscolare e può favorire l’accumulo di anidride carbonica; deve quindi essere usato solo dopo una valutazione medica.
Deglutizione e nutrizione
Perdita di peso, pasti molto lunghi, tosse mentre si mangia, voce umida dopo la deglutizione o frequenti episodi di soffocamento richiedono una valutazione del logopedista e del dietista. Possono essere consigliati consistenze più sicure, cibi ad alta densità energetica, posture specifiche e pasti piccoli e frequenti.
Quando l’alimentazione orale non è più sufficiente o sicura può essere proposta una gastrostomia, cioè il posizionamento di un sondino direttamente nello stomaco. È preferibile discuterne precocemente, tenendo conto di peso, deglutizione, funzione respiratoria e preferenze personali. La gastrostomia può sostenere nutrizione, idratazione e assunzione dei farmaci, ma non elimina completamente il rischio che saliva o alimenti raggiungano le vie respiratorie.
Crampi, dolore e altri sintomi
Per i crampi possono essere utili allungamento delicato, correzione della postura e trattamento di eventuali fattori aggravanti. Se sono frequenti o dolorosi il neurologo può prescrivere farmaci specifici, scelti in base alle altre malattie e alle terapie già assunte. La mexiletina può ridurre i crampi in alcuni pazienti, ma può causare disturbi gastrointestinali, capogiri e alterazioni del ritmo cardiaco e richiede un’attenta valutazione, spesso con elettrocardiogramma. Fenitoina e chinino non sono trattamenti di routine, soprattutto per il rischio di effetti indesiderati e interazioni.
Il dolore può dipendere da crampi, immobilità, posture scorrette, sovraccarico delle articolazioni o lesioni da pressione. Il trattamento combina posizionamento, fisioterapia, ausili e farmaci analgesici adeguati alla causa. Fascicolazioni non dolorose spesso non richiedono una terapia specifica.
Affaticamento, ansia, depressione e disturbi del sonno devono essere riferiti al gruppo di cura, perché possono dipendere da problemi respiratori, dolore, farmaci o dall’impatto emotivo della malattia. Supporto psicologico, interventi sociali e cure palliative possono essere introdotti in qualsiasi fase e non sono riservati agli ultimi giorni di vita.
Quando rivolgersi al medico
È necessario contattare rapidamente il centro curante in caso di nuovo affanno, difficoltà a respirare da sdraiati, cefalea al risveglio, sonnolenza diurna, tosse debole, infezioni respiratorie ripetute, difficoltà a deglutire, soffocamento durante i pasti, perdita di peso o rapido peggioramento della forza. Una grave difficoltà respiratoria improvvisa, un soffocamento che non si risolve o l’incapacità di parlare per mancanza d’aria richiedono assistenza d’emergenza.
Tutti gli aggiornamenti su salute, alimentazione e benessere.