Introduzione
L’atrofia muscolare spinale (acronimo inglese SMA, Spinal Muscular Atrophy) è un gruppo di malattie genetiche rare caratterizzate dalla progressiva perdita dei motoneuroni, le cellule nervose che controllano i muscoli volontari. La forma più comune è la SMA 5q, dovuta ad alterazioni del gene SMN1.
Esistono diverse forme di atrofia muscolare spinale, con un’età di esordio e una gravità molto variabili. La malattia può manifestarsi prima della nascita, nell’infanzia, nell’adolescenza o in età adulta. La debolezza interessa soprattutto i muscoli vicini al tronco e, nelle forme più severe, può compromettere la capacità di stare seduti, camminare, deglutire e respirare.
Shutterstock/VectorMine
Nella SMA 5q la malattia è causata dalla presenza di alterazioni in entrambe le copie del gene SMN1, con conseguente produzione insufficiente della proteina SMN, necessaria alla sopravvivenza e al funzionamento dei motoneuroni. Il numero di copie del gene SMN2 contribuisce a influenzare la gravità, ma non consente da solo di prevedere con certezza il decorso individuale.
La SMA è una malattia rara, con un’incidenza stimata di circa un caso ogni 6.000-10.000 nuovi nati. Si trasmette generalmente in forma ereditaria.
Il quadro clinico può comprendere:
- ritardo o perdita delle capacità motorie;
- difficoltà nella suzione e nell’alimentazione;
- disfagia, con rischio di aspirazione degli alimenti e polmonite “ab ingestis”;
- tosse debole e respirazione prevalentemente diaframmatica;
- contratture, scoliosi e altre deformità muscolo-scheletriche;
- difficoltà ad acquisire o mantenere la capacità di stare seduti e camminare;
- infezioni respiratorie, polmonite e insufficienza respiratoria, soprattutto nelle forme più severe.
Il sospetto diagnostico viene posto sulla base della storia clinica e familiare e dell’esame neurologico. La diagnosi della SMA 5q viene confermata mediante un test genetico, generalmente eseguito su un campione di sangue.
Il decorso è molto variabile. Le forme a esordio precoce possono essere gravi, ma le terapie che modificano la malattia, insieme ai progressi dell’assistenza respiratoria, nutrizionale e riabilitativa, hanno profondamente migliorato la sopravvivenza e le capacità motorie di molti pazienti. I risultati sono in genere migliori quando il trattamento viene iniziato prima della comparsa dei sintomi o nelle fasi più precoci.
Gli obiettivi delle cure sono preservare il maggior numero possibile di motoneuroni, sostenere la funzione motoria e respiratoria, prevenire le complicanze e favorire autonomia, partecipazione e qualità di vita.
Richiami di anatomia
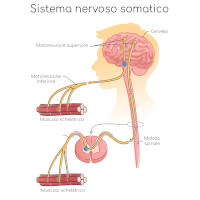
I motoneuroni sono cellule nervose localizzate nel midollo spinale e nel tronco encefalico. Attraverso lunghi prolungamenti, chiamati assoni, trasmettono ai muscoli scheletrici i segnali necessari per compiere i movimenti volontari, mantenere la postura, respirare, parlare e deglutire.
La SMA colpisce soprattutto i motoneuroni inferiori. La loro progressiva perdita interrompe il collegamento tra sistema nervoso e muscoli, causando debolezza e atrofia muscolare. Nelle forme più severe possono essere interessati anche i motoneuroni del tronco encefalico che controllano deglutizione, fonazione e altri movimenti del distretto bulbare.
Il cuore, i visceri e la muscolatura liscia non sono controllati dai motoneuroni spinali coinvolti nella forma classica della malattia.
Cause
La causa della forma più comune di atrofia muscolare spinale, chiamata SMA 5q, è la presenza di alterazioni patogene in entrambe le copie del gene SMN1, situato sul cromosoma 5. Nella maggior parte dei pazienti manca una porzione fondamentale del gene; più raramente è presente una diversa variante genetica che ne compromette la funzione.
Il gene SMN1 produce la proteina SMN, coinvolta in importanti processi cellulari, tra cui la maturazione dell’RNA. Una quantità insufficiente di questa proteina rende particolarmente vulnerabili i motoneuroni, che progressivamente degenerano.
Il gene SMN2 è simile a SMN1, ma produce solo una piccola quantità di proteina SMN completa e funzionante. Un maggior numero di copie di SMN2 è spesso associato a una forma meno grave, ma non permette di prevedere con precisione l’età di esordio, le capacità motorie o la risposta alle terapie.
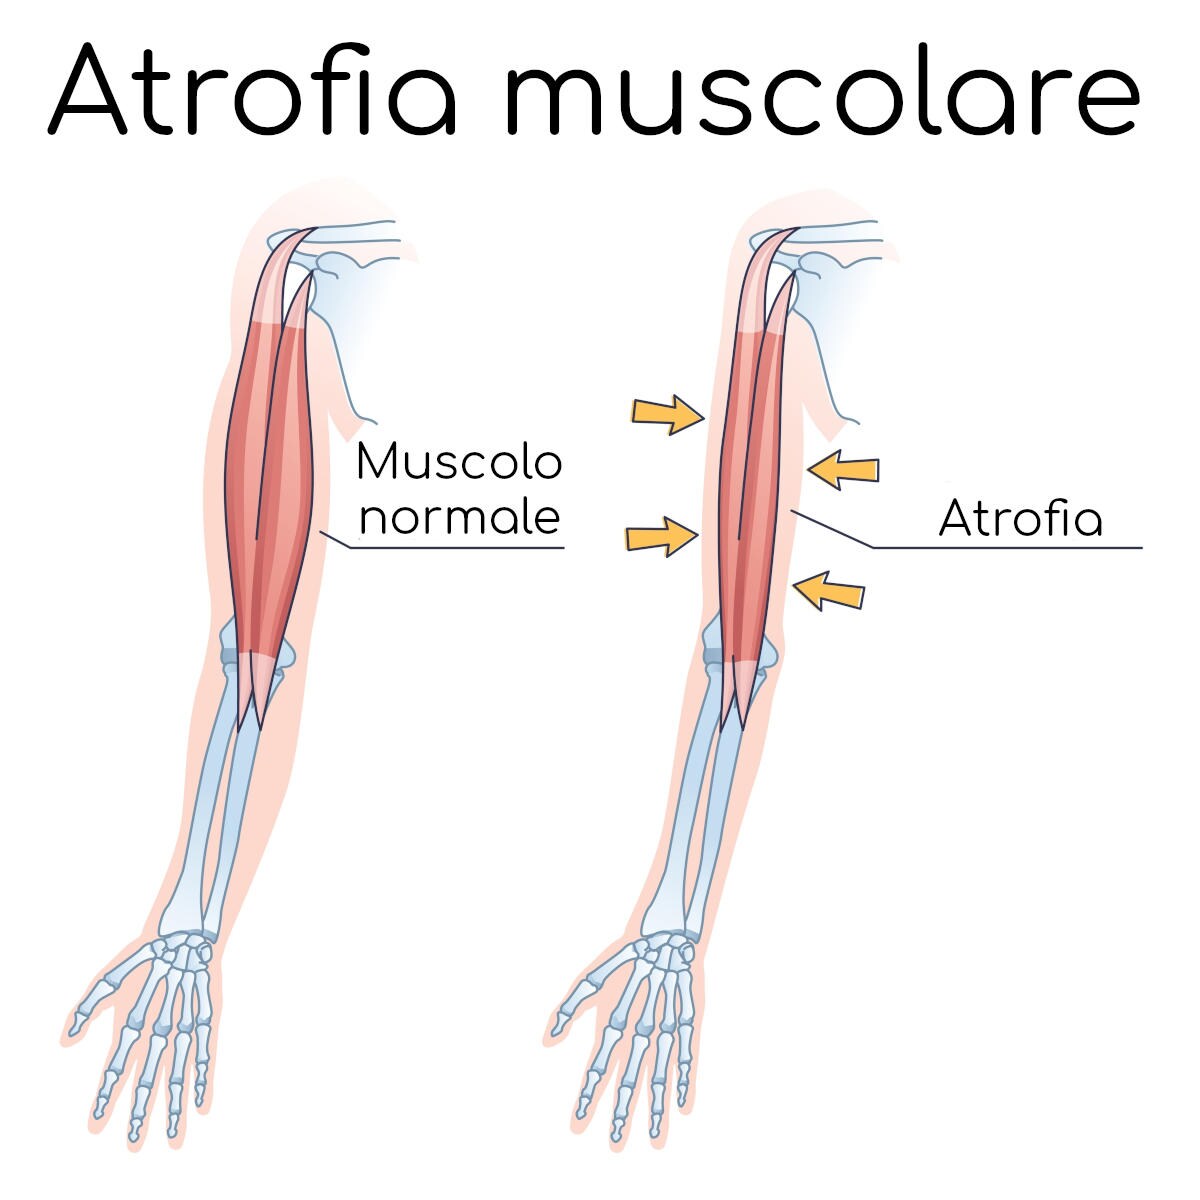
La perdita dei motoneuroni provoca denervazione, cioè l’interruzione del collegamento nervoso con le fibre muscolari, che diventano più deboli e si atrofizzano. Se sono coinvolti i muscoli respiratori e quelli necessari per tossire e deglutire, possono comparire insufficienza respiratoria e infezioni polmonari.
Trasmissione genetica
La SMA 5q si trasmette generalmente con un modello autosomico recessivo. Affinché la malattia si manifesti, il bambino deve ereditare un’alterazione del gene SMN1 da entrambi i genitori. Nella maggior parte dei casi i genitori sono portatori sani e non presentano sintomi.
Se un solo genitore è portatore e l’altro non presenta alterazioni rilevabili di SMN1, per ciascuna gravidanza gli esiti più probabili sono:
- 50% di probabilità di concepire un figlio non portatore;
- 50% di probabilità di concepire un figlio portatore sano;
- rischio molto basso di concepire un figlio affetto, pur non essendo sempre possibile azzerarlo completamente con i test disponibili.
Se entrambi i genitori sono portatori sani, per ciascuna gravidanza le probabilità sono:
- 25% di concepire un figlio non affetto e non portatore;
- 50% di concepire un figlio portatore sano;
- 25% di concepire un figlio affetto.
In una piccola percentuale di casi una delle alterazioni può essere comparsa “de novo”, cioè per la prima volta nel bambino. La consulenza genetica permette di interpretare correttamente i risultati e stimare il rischio riproduttivo della singola famiglia.
Classificazione
La classificazione tradizionale della SMA 5q si basa sull’età di comparsa dei sintomi e sulla migliore capacità motoria raggiunta. Oggi questi tipi descrivono soprattutto la storia naturale della malattia non trattata: le terapie precoci possono modificare in modo sostanziale il decorso e rendere meno netti i confini tra le diverse forme.
- Tipo 0, forma molto grave con esordio prenatale, riduzione dei movimenti fetali e marcata debolezza presente alla nascita.
- Tipo I, o malattia di Werdnig-Hoffmann, con esordio entro i primi 6 mesi. Senza trattamento il bambino non acquisisce la capacità di stare seduto autonomamente ed è esposto a importanti problemi respiratori e nutrizionali.
- Tipo II, con esordio generalmente tra 6 e 18 mesi. Il bambino acquisisce la posizione seduta, ma nella storia naturale non raggiunge una deambulazione autonoma stabile.
- Tipo III, o malattia di Kugelberg-Welander, con esordio dopo i 18 mesi. La persona acquisisce la capacità di camminare, che può essere mantenuta o persa nel corso del tempo.
- Tipo IV, forma a esordio adulto, generalmente caratterizzata da progressione lenta e aspettativa di vita vicina a quella della popolazione generale.
Nella pratica clinica è inoltre utile distinguere i pazienti in base alle capacità attuali, per esempio tra persone che non riescono a stare sedute, persone che stanno sedute ma non camminano e persone deambulanti. Questa classificazione funzionale aiuta a programmare riabilitazione, assistenza respiratoria e controlli.
Esistono infine altre rare malattie genetiche dei motoneuroni, talvolta definite atrofie muscolari spinali non-5q o focali. Hanno cause, modalità di trasmissione e trattamenti differenti dalla SMA 5q e comprendono, tra le altre:
- atrofia spinale scapolo-peroneale;
- atrofia spinale monomelica, di cui la malattia di Hirayama è una variante;
- paralisi bulbare progressiva di Fazio-Londe.
Sintomi
Il quadro clinico dell’atrofia muscolare spinale varia in base all’età di esordio, alla gravità e all’eventuale trattamento. La debolezza è generalmente simmetrica e interessa soprattutto i muscoli vicini al tronco, con maggiore coinvolgimento degli arti inferiori rispetto a quelli superiori. La sensibilità e le capacità cognitive sono generalmente conservate.
Nella SMA di tipo I i sintomi iniziano entro i primi 6 mesi. Il neonato può presentare ipotonia generalizzata, cioè un tono muscolare molto ridotto, percepibile quando viene tenuto in braccio. Questa condizione viene talvolta descritta con l’espressione “floppy infant”.
Oltre all’ipotonia possono essere presenti:
- ritardo nell’acquisizione delle capacità motorie;
- scarso controllo del capo;
- pianto e tosse deboli;
- difficoltà nella suzione, nell’alimentazione e nella crescita;
- disfagia, con rischio di aspirazione e infezioni respiratorie;
- respirazione prevalentemente diaframmatica per la debolezza dei muscoli intercostali;
- riduzione o assenza dei riflessi osteotendinei;
- posizione “a rana”, con anche flesse e ruotate verso l’esterno;
- contratture e deformità articolari;
- mancata acquisizione della posizione seduta autonoma nella storia naturale non trattata.
Nell’atrofia muscolare spinale di tipo II l’esordio avviene generalmente tra 6 e 18 mesi. Il bambino riesce a stare seduto, ma presenta debolezza progressiva, soprattutto a livello del cingolo pelvico e di quello scapolare.
Possono comparire difficoltà a mantenere la postura, tremore fine delle dita, contratture, scoliosi, tosse poco efficace e problemi respiratori durante il sonno o in occasione delle infezioni. Nella storia naturale non trattata non viene acquisita una deambulazione autonoma stabile. Il decorso e la sopravvivenza sono tuttavia molto variabili e sono stati modificati dalle terapie e dalle moderne cure di supporto.
L’atrofia muscolare spinale di tipo III, detta anche malattia di Kugelberg-Welander, presenta un esordio dopo i 18 mesi, nell’infanzia o nell’adolescenza.
I sintomi principali possono comprendere:
- riduzione della forza muscolare, soprattutto alle anche e alle cosce;
- difficoltà a correre, salire le scale o alzarsi da terra e da una sedia;
- cadute frequenti;
- andatura anserina, con oscillazione laterale del bacino;
- difficoltà a mantenere l’equilibrio;
- scoliosi e altre deformazioni della colonna;
- progressiva perdita della capacità di camminare in una parte dei pazienti.
Il decorso della SMA di tipo III è solitamente lento. L’aspettativa di vita è spesso vicina alla norma, anche se debolezza, affaticabilità e limitazioni motorie possono influire in modo importante sull’autonomia e sulla qualità di vita.
Atrofie muscolari spinali focali
- L’atrofia spinale scapolo-peroneale è una rara malattia caratterizzata soprattutto da debolezza dei muscoli delle spalle e della parte distale delle gambe, nell’area innervata dai nervi peroneali.
- La malattia di Hirayama provoca una debolezza e un’atrofia lentamente progressive, spesso limitate a una mano e all’avambraccio. Interessa prevalentemente adolescenti e giovani adulti di sesso maschile e non appartiene alla SMA 5q.
- La paralisi bulbare progressiva di Fazio-Londe è una rara malattia genetica distinta dalla SMA 5q, caratterizzata da un esordio spesso infantile e da sintomi quali:
- disfagia;
- disartria, cioè difficoltà ad articolare le parole;
- debolezza e atrofia della lingua;
- debolezza dei muscoli del volto;
- possibile estensione della debolezza ad altri gruppi muscolari.
Diagnosi
La diagnosi precoce è fondamentale perché la perdita dei motoneuroni può iniziare prima che i sintomi diventino evidenti e non è completamente reversibile. In presenza di un sospetto di SMA è quindi necessario rivolgersi rapidamente a un centro esperto in malattie neuromuscolari, senza attendere l’evoluzione del quadro.
Valutazione clinica
Il medico raccoglie informazioni sulla gravidanza, sui movimenti fetali, sull’età in cui sono comparse le difficoltà, sulle tappe dello sviluppo motorio e sull’eventuale perdita di capacità già acquisite. Vengono inoltre valutati alimentazione, deglutizione, qualità del sonno, tosse, respiro e presenza di infezioni respiratorie ricorrenti.
La storia familiare è importante, ma la sua assenza non esclude la malattia: spesso i genitori sono portatori sani inconsapevoli e non risultano altri familiari affetti.
L’esame neurologico ricerca in particolare:
- debolezza simmetrica prevalentemente prossimale;
- ipotonia e ridotta motilità spontanea;
- atrofia muscolare;
- riflessi osteotendinei ridotti o assenti;
- fascicolazioni della lingua o tremore delle dita;
- conservazione della sensibilità;
- segni di difficoltà respiratoria, tosse inefficace o disfagia.
Nei neonati e nei bambini richiedono una valutazione urgente uno scarso controllo del capo, la mancata acquisizione delle tappe motorie, la perdita di abilità già raggiunte, una suzione debole, episodi di soffocamento durante i pasti, una respirazione affannosa o prevalentemente addominale e un pianto insolitamente debole.
Test genetico
La conferma della SMA 5q si basa sul test genetico del gene SMN1, generalmente eseguito su un campione di sangue. Il primo esame ricerca soprattutto la perdita di entrambe le copie dell’esone 7 di SMN1, responsabile della grande maggioranza dei casi.
Se il quadro clinico è compatibile ma il primo test identifica una sola copia alterata o non fornisce una risposta conclusiva, sono necessarie analisi genetiche più approfondite per cercare varianti puntiformi o altre alterazioni meno comuni. Un risultato iniziale negativo, quindi, non esclude tutte le rare forme di SMA.
Il laboratorio determina di solito anche il numero di copie del gene SMN2. Questa informazione aiuta a valutare il rischio di una forma precoce e a programmare tempestivamente il trattamento, soprattutto nei neonati identificati mediante screening. Non rappresenta però una previsione certa della gravità individuale.
In alcune aree la SMA è ricercata con lo screening neonatale su goccia di sangue prelevata nei primi giorni di vita. Un risultato positivo deve essere confermato rapidamente con un test diagnostico. Lo screening individua soprattutto la comune delezione biallelica di SMN1 e può non riconoscere alcune varianti rare.
Altri esami
Quando il test genetico conferma una SMA 5q tipica, l’elettromiografia e la biopsia muscolare non sono normalmente necessarie.
L’elettromiografia e gli studi della conduzione nervosa possono essere richiesti nei casi atipici, negli adulti o quando il test genetico è negativo e occorre distinguere la SMA da neuropatie, miopatie, malattie della giunzione neuromuscolare e altre patologie dei motoneuroni. L’esame può mostrare segni di denervazione, non un danno primario della mielina.
La creatina chinasi sierica può essere normale o moderatamente aumentata, ma non è specifica e non conferma la diagnosi. La biopsia muscolare è oggi riservata a situazioni eccezionali, quando si sospetta una malattia diversa e gli altri accertamenti non sono conclusivi.
Dopo la conferma vengono valutate senza ritardi la funzione motoria, la respirazione, l’efficacia della tosse, la deglutizione, lo stato nutrizionale, la colonna vertebrale e le articolazioni. In base all’età e alle condizioni possono essere indicati spirometria, misurazione dei gas respiratori, pulsossimetria notturna, studio del sonno o esami strumentali della deglutizione.
Diagnosi differenziale
La SMA deve essere distinta da altre cause di ipotonia o debolezza, tra cui distrofie e miopatie congenite, neuropatie ereditarie, botulismo infantile, malattie metaboliche, disturbi della giunzione neuromuscolare e malattie del motoneurone non legate a SMN1. Nei casi non compatibili con la SMA 5q possono essere necessari pannelli genetici più ampi o il sequenziamento dell’esoma o del genoma.
Consulenza genetica e diagnosi prenatale
Dopo la diagnosi è raccomandata una consulenza genetica per il paziente e i familiari. Il test dei genitori permette di chiarire la modalità di trasmissione e di valutare l’opportunità di esaminare fratelli, sorelle o altri parenti.
Se le alterazioni familiari di SMN1 sono note, è possibile discutere una diagnosi prenatale mediante villocentesi o amniocentesi. In famiglie selezionate può essere presa in considerazione anche la diagnosi genetica preimpianto. Sono decisioni personali che richiedono una consulenza specialistica prima della gravidanza o nelle sue fasi iniziali, con una spiegazione chiara di benefici, limiti e rischi delle procedure.
Cura
Gli obiettivi del trattamento sono rallentare o modificare la progressione della malattia, preservare le capacità motorie, respiratorie e della deglutizione, prevenire le complicanze e favorire autonomia e qualità di vita. Non esiste ancora una terapia capace di ripristinare tutti i motoneuroni già perduti, ma sono disponibili trattamenti che agiscono sui meccanismi della SMA e possono cambiarne significativamente il decorso.
Il trattamento deve iniziare il prima possibile dopo la conferma diagnostica, soprattutto nei neonati e nei bambini piccoli. La scelta dipende da età, peso, sintomi, numero di copie di SMN2, funzione respiratoria, anatomia della colonna, terapie precedenti, condizioni associate e criteri di autorizzazione e rimborsabilità. Deve essere effettuata presso un centro specializzato, coinvolgendo il paziente o la famiglia in una decisione condivisa.
Terapie che modificano la malattia
Per la SMA 5q sono disponibili tre principali terapie specifiche. Non esiste un trattamento migliore per ogni paziente e i risultati sono variabili. In generale, i benefici più rilevanti si osservano quando la terapia viene iniziata prima della comparsa dei sintomi o subito dopo il loro esordio.
Nusinersen
Nusinersen agisce sull’RNA prodotto dal gene SMN2, favorendo la produzione di una maggiore quantità di proteina SMN completa. Viene somministrato mediante iniezioni intratecali, cioè nel liquido che circonda il midollo spinale, con dosi iniziali ravvicinate e successive somministrazioni periodiche.
Può migliorare o stabilizzare la funzione motoria e ridurre il rischio di morte o ventilazione permanente nelle forme infantili. Nelle persone trattate più tardi il beneficio può consistere anche nel rallentamento della perdita funzionale, ma non è garantito il recupero delle capacità già perdute.
I principali disturbi sono spesso legati alla puntura lombare e comprendono mal di testa, dolore alla schiena e vomito. Sono possibili sanguinamento, infezione e difficoltà tecniche, soprattutto in presenza di scoliosi importante o interventi alla colonna. Prima delle somministrazioni possono essere richiesti controlli della coagulazione, delle piastrine e della funzione renale.
Risdiplam
Risdiplam modifica anch’esso la maturazione dell’RNA di SMN2 e aumenta la produzione di proteina SMN. Si assume ogni giorno per bocca o, quando necessario, attraverso un sondino o una gastrostomia.
Può favorire l’acquisizione di capacità motorie nei bambini piccoli e stabilizzare o migliorare modestamente la funzione in bambini più grandi e adulti. La somministrazione orale evita le punture lombari, ma richiede un’assunzione quotidiana regolare.
Gli effetti indesiderati più comuni comprendono febbre, diarrea, eruzione cutanea e mal di testa. La possibilità di una gravidanza e gli aspetti relativi alla fertilità devono essere discussi con lo specialista, perché sono necessarie specifiche precauzioni durante il trattamento.
Onasemnogene abeparvovec
Onasemnogene abeparvovec è una terapia genica somministrata una sola volta mediante infusione endovenosa. Trasporta nelle cellule una copia funzionante di SMN1, senza correggere direttamente il gene originale.
È destinato a pazienti pediatrici selezionati in base alle caratteristiche genetiche e cliniche e ai criteri stabiliti dalle autorità regolatorie. Può migliorare la sopravvivenza senza ventilazione permanente e favorire l’acquisizione di tappe motorie, soprattutto se somministrato molto precocemente. Non elimina tuttavia la necessità di controlli e cure multidisciplinari.
Prima e dopo l’infusione sono necessari corticosteroidi e un attento monitoraggio. I rischi principali comprendono aumento degli enzimi epatici, danno epatico anche grave, riduzione delle piastrine, alterazioni della troponina e, più raramente, microangiopatia trombotica, una complicanza che interessa piccoli vasi, sangue e reni. Febbre e vomito sono relativamente comuni. Infezioni in corso, alterazioni degli esami o anticorpi contro il vettore virale possono rendere necessario rinviare o escludere il trattamento.
L’uso sequenziale o combinato di più terapie non rappresenta una strategia standard per tutti. Può essere valutato in casi selezionati presso centri esperti, tenendo conto della risposta clinica, dei rischi e dei criteri prescrittivi. Le evidenze sui benefici aggiuntivi a lungo termine sono ancora limitate. Altri farmaci diretti al muscolo o a differenti meccanismi restano sperimentali finché non ricevono un’autorizzazione specifica.
Assistenza respiratoria
La funzione respiratoria deve essere controllata regolarmente anche in assenza di sintomi evidenti. La valutazione può comprendere efficacia della tosse, spirometria quando eseguibile, saturazione, anidride carbonica e studio del sonno.
Quando la tosse è debole possono essere utilizzate tecniche di fisioterapia respiratoria, aspirazione delle secrezioni e dispositivi meccanici per assistere la tosse. La ventilazione non invasiva mediante maschera viene impiegata in presenza di ipoventilazione durante il sonno, insufficienza respiratoria o episodi acuti, secondo le necessità individuali.
L’ossigeno non deve essere utilizzato da solo per trattare l’ipoventilazione neuromuscolare senza una valutazione medica, perché può correggere la saturazione senza risolvere l’accumulo di anidride carbonica. La ventilazione invasiva tramite tracheostomia è riservata a situazioni selezionate e viene discussa con la famiglia considerando condizioni cliniche, obiettivi di cura e preferenze personali.
Vaccinazioni di routine, antinfluenzale e antipneumococcica aiutano a ridurre il rischio di infezioni. Febbre, aumento delle secrezioni, tosse più debole del solito o difficoltà respiratoria richiedono una valutazione precoce.
Alimentazione e deglutizione
La deglutizione e lo stato nutrizionale devono essere controllati periodicamente. In presenza di tosse durante i pasti, pasti molto lunghi, scarso aumento di peso o infezioni respiratorie ricorrenti può essere indicato uno studio strumentale della deglutizione.
Il supporto può comprendere adattamento della consistenza degli alimenti, correzione della postura e intervento di logopedista e dietista. Se l’alimentazione per bocca non è sufficiente o sicura, si può ricorrere temporaneamente a un sondino naso-gastrico o, per periodi più lunghi, a una gastrostomia. Queste procedure possono migliorare l’apporto nutrizionale e ridurre il rischio di aspirazione, ma non lo eliminano completamente e comportano possibili complicanze locali o gastrointestinali.
È importante evitare sia la malnutrizione sia un eccessivo aumento di peso, che può rendere più difficili mobilità e respirazione. Durante malattie acute e digiuni prolungati il piano nutrizionale deve essere concordato con il centro curante.
Riabilitazione e assistenza ortopedica
Fisioterapia e terapia occupazionale non modificano il difetto genetico, ma aiutano a mantenere mobilità, postura, comfort e autonomia. Gli esercizi devono essere personalizzati e non devono provocare dolore o affaticamento eccessivo.
Stretching, tutori, sistemi di postura, verticalizzatori, ausili elettronici, deambulatori e sedie a rotelle possono prevenire contratture, facilitare gli spostamenti e favorire la partecipazione alla vita scolastica, lavorativa e sociale. Gli ausili non rappresentano un fallimento della terapia, ma strumenti per conservare energia e indipendenza.
Scoliosi, deformità toraciche, lussazione dell’anca, dolore, ridotta densità ossea e fratture richiedono controlli ortopedici. Corsetti e interventi chirurgici sono indicati solo in situazioni selezionate, dopo aver valutato crescita, respirazione, benefici funzionali e rischi anestesiologici.
Nelle persone con mobilità molto limitata sono inoltre necessari cambi di posizione, protezione della cute e presidi adeguati per prevenire dolore e piaghe da decubito.
Stile di vita
Non esistono diete, integratori o rimedi casalinghi capaci di sostituire le terapie specifiche. Un’alimentazione equilibrata, un’attività fisica adattata alle capacità individuali, il mantenimento di un peso adeguato, un sonno regolare e la prevenzione delle infezioni contribuiscono al benessere generale. Nuoto assistito e altre attività a basso impatto possono essere utili se approvati dal team riabilitativo.
Vanno evitati esercizi estenuanti, digiuni prolungati e integratori ad alte dosi non prescritti. Anche prodotti considerati “naturali” possono causare effetti indesiderati o interagire con i farmaci. La salute psicologica, la partecipazione sociale, il supporto scolastico o lavorativo e il sostegno ai familiari fanno parte integrante dell’assistenza.
Controlli e quando rivolgersi al medico
Il follow-up viene organizzato da un’équipe multidisciplinare e comprende valutazioni periodiche della funzione motoria, respiratoria e della deglutizione, dello stato nutrizionale, della colonna, delle articolazioni, della salute ossea e degli eventuali effetti indesiderati dei farmaci. La frequenza dipende dall’età, dalla gravità e dal trattamento utilizzato.
È necessario contattare rapidamente il centro curante in caso di perdita di capacità motorie, maggiore affaticamento, peggioramento della tosse, disturbi del sonno, difficoltà durante i pasti, calo di peso, dolore persistente o sospetti effetti indesiderati della terapia.
Difficoltà respiratoria marcata, colorazione bluastra di labbra o pelle, sonnolenza insolita, incapacità di eliminare le secrezioni, episodi di soffocamento o rapido peggioramento durante un’infezione richiedono assistenza medica urgente.
Fonti e bibliografia
- Il Bergamini di Neurologia-Mutano, Lopiano , Durelli. Ed: Cortina (Torino).
- Spinal muscular atrophy – Adele D’Amico, Eugenio Mercuri, Francesco D Tiziano & Enrico Bertini
- MedScape
Tutti gli aggiornamenti su salute, alimentazione e benessere.