Introduzione
La trisomia 13 è stata descritta per la prima volta come causa di una sindrome clinica nel 1960, dal Dr. Patau. È una condizione caratterizzata dalla presenza di anomalie congenite che possono comprendere:
- malformazioni cerebrali,
- anomalie degli occhi, fino all’assenza di uno o entrambi i bulbi oculari (anoftalmia),
- difetti congeniti del viso, come palatoschisi e labbro leporino,
- difetti del cuoio capelluto,
- presenza di un numero di dita superiore alla norma (polidattilia),
- malformazioni cardiache e di altri organi.
La sindrome di Patau viene oggi spesso sospettata già in fase prenatale, durante gli esami di screening o le ecografie, e confermata mediante un esame genetico. Meno comunemente viene diagnosticata alla nascita. La causa è genetica e la probabilità aumenta con l’età materna, anche se la condizione può verificarsi in una gravidanza a qualsiasi età.
Per informazioni sui centri di diagnosi e cura, nonché sulle associazioni di pazienti sul territorio, è possibile rivolgersi al Telefono Verde Malattie Rare 800.89.69.49, attivo dal lunedì al venerdì dalle 9:00 alle 13:00.
Aspettativa di vita
La trisomia 13 è associata a un rischio elevato di aborto spontaneo e morte intrauterina. La probabilità che la gravidanza prosegua fino alla nascita varia in base all’epoca della diagnosi e alle caratteristiche del feto, per cui non può essere espressa con un’unica percentuale valida per tutti i casi.
Nei bambini nati vivi la prognosi rimane generalmente sfavorevole: molti muoiono nei primi giorni o nelle prime settimane di vita. Le stime disponibili indicano che circa il 5-20% supera il primo anno, con differenze legate al tipo di trisomia, alla prematurità, alle malformazioni presenti e agli interventi assistenziali effettuati. Alcuni bambini, soprattutto con forme a mosaico o parziali, possono vivere diversi anni o, più raramente, raggiungere l’età adulta.
Le principali cause di morte comprendono le malformazioni cerebrali e cardiache, le difficoltà respiratorie, le apnee, le infezioni e le complicanze dell’alimentazione. Non è possibile prevedere con precisione la sopravvivenza del singolo bambino sulla sola base della diagnosi cromosomica.
Cause
La sindrome di Patau è una malattia genetica causata dalla presenza di materiale in eccesso del cromosoma 13. Si verifica indicativamente in un neonato ogni 10.000-20.000 nati vivi, risultando molto meno comune della sindrome di Down.
La sindrome di Patau si verifica per caso e non è causata da qualcosa che i genitori possono avere o non aver fatto. La maggior parte dei casi non è familiare, quindi non è ereditaria, ma deriva da un evento casuale durante la formazione dello spermatozoo o dell’ovulo.
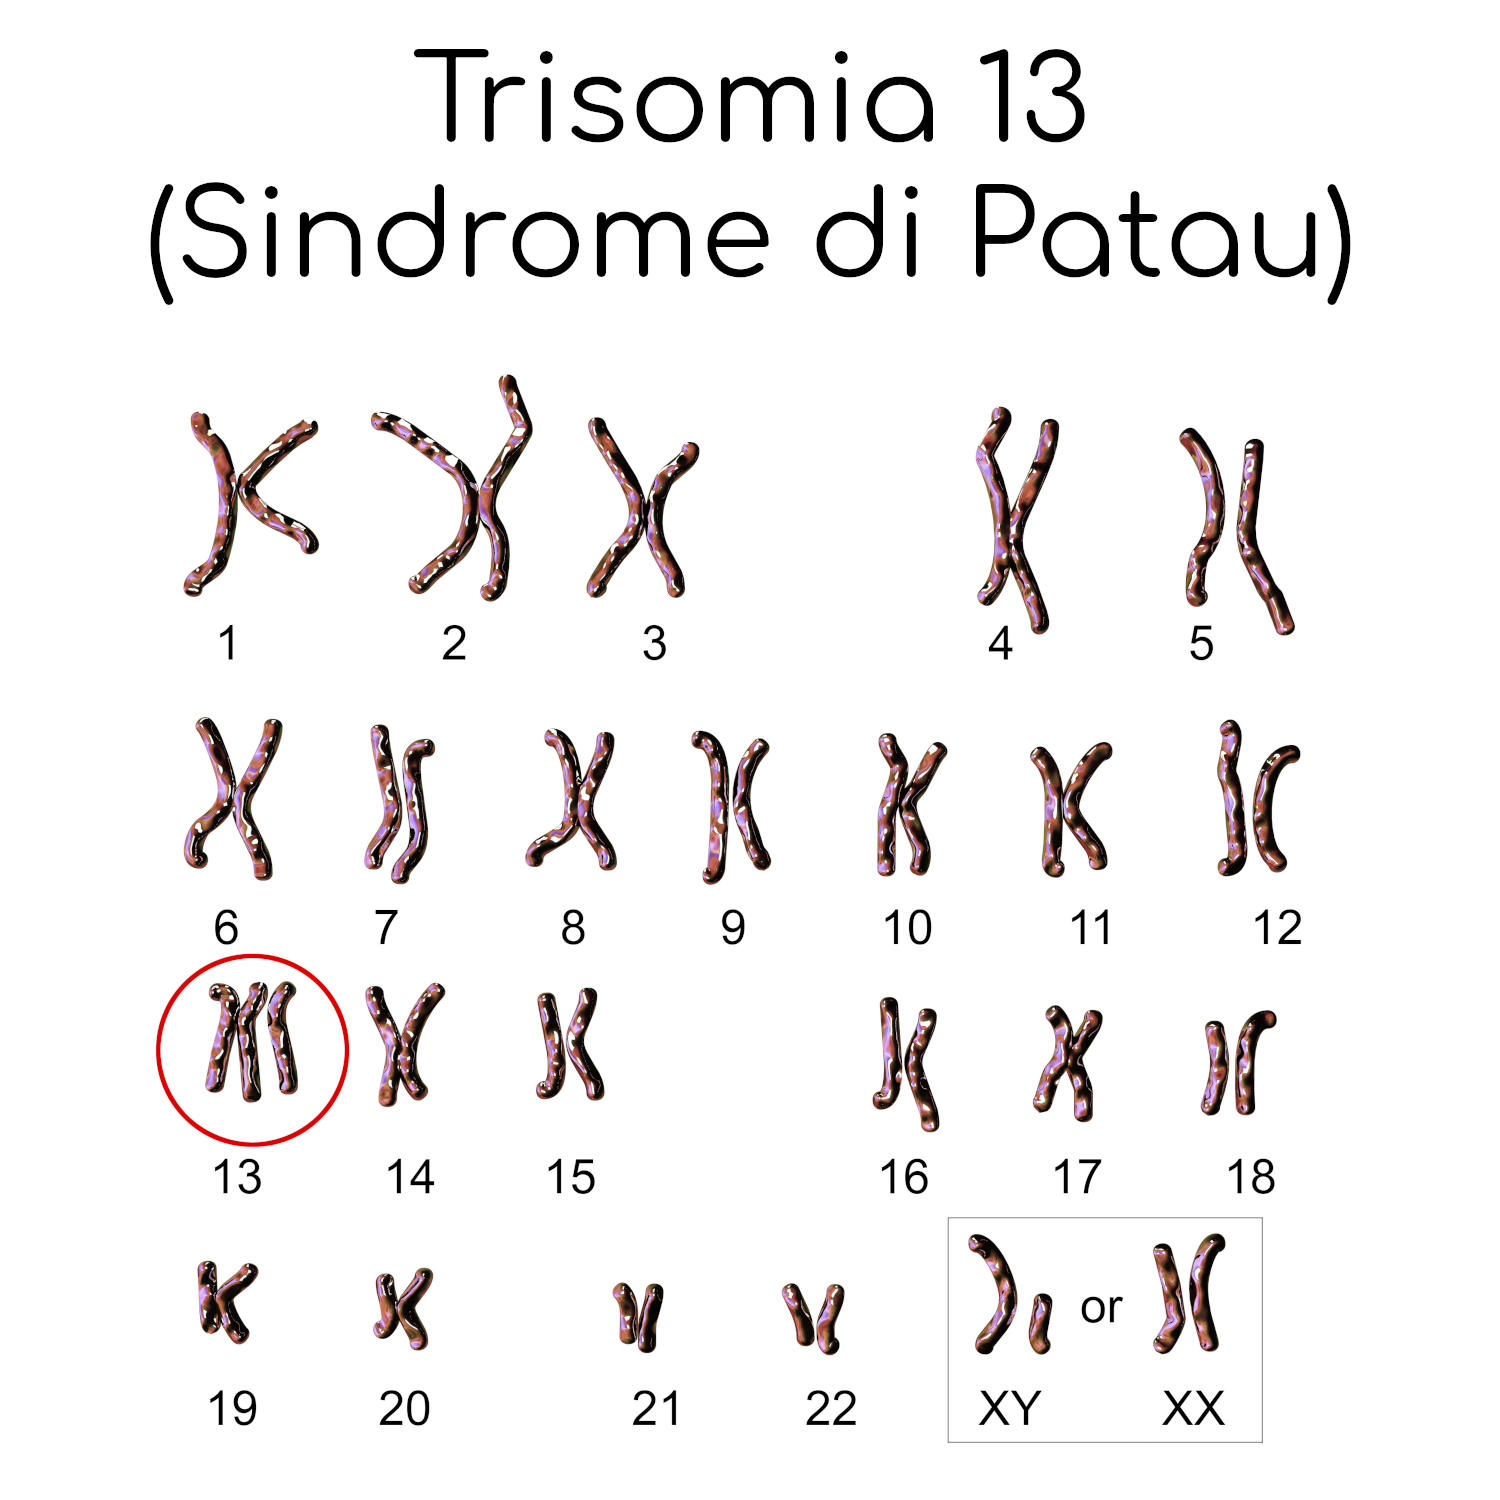
Più in particolare, si osserva in genere la presenza anomala di tre copie del cromosoma 13, da cui il nome trisomia 13, anziché delle normali due. La causa più comune è la mancata separazione dei cromosomi durante la divisione cellulare chiamata meiosi.
La probabilità aumenta progressivamente con l’età materna, ma non esiste una soglia al di sotto della quale il rischio sia assente.
Shutterstock/Kateryna Kon
In una minoranza dei casi il materiale genetico del cromosoma 13 è collegato a un altro cromosoma: questa alterazione è chiamata traslocazione cromosomica. Alcune traslocazioni possono essere ereditate da un genitore sano che presenta una traslocazione bilanciata, cioè senza perdita o eccesso di materiale genetico.
Più raramente solo alcune cellule hanno una copia in eccesso del cromosoma 13, condizione definita mosaicismo, oppure è presente in eccesso soltanto una parte del cromosoma, come nella trisomia 13 parziale.
Le manifestazioni delle forme a mosaico o parziali possono essere meno gravi, ma sono molto variabili. La prognosi non può essere stabilita semplicemente in base alla percentuale di cellule alterate rilevata nel sangue.
Sintomi e quadro clinico
I neonati con sindrome di Patau mostrano tipicamente un rallentamento della crescita intrauterina e una testa di dimensioni ridotte (microcefalia).
I difetti facciali comprendono:
- difetti dell’anatomia degli occhi:
- assenza completa di uno o entrambi i bulbi oculari in presenza di palpebre, congiuntiva e apparato lacrimale (anoftalmia),
- malformazione congenita dell’occhio, che risulta più piccolo rispetto alla norma (microftalmia),
- presenza, nei casi più gravi e rari, di un’unica cavità orbitaria più o meno completa, localizzata al centro della fronte (ciclopia),
- labbro leporino,
- palatoschisi,
- fronte inclinata,
- orecchie piccole e malformate,
- sordità congenita,
- mandibola di dimensioni e volume ridotti rispetto alla mascella (micrognazia).
Sono frequenti le malformazioni del cervello, in particolare l’oloprosencefalia, una mancata o incompleta separazione dei due emisferi cerebrali. Anche il cuore può essere interessato da:
- difetti del setto ventricolare, atriale o atrioventricolare, come DIV e DIA, cioè alterazioni delle pareti che separano le camere del cuore,
- tetralogia di Fallot,
- ventricolo destro a doppia uscita.
La gravità dei difetti cardiaci varia. Alcuni possono essere inizialmente ben tollerati, mentre altri causano insufficienza cardiaca, ridotta ossigenazione o ulteriori complicanze e possono influire sulla sopravvivenza.
I difetti tipici delle estremità comprendono:
- un numero aumentato di dita,
- piede torto congenito, o piede equino-varo-supinato, e altre deformità.
Si osservano infine anomalie d’organo che possono interessare polmoni, fegato, reni, tratto genito-urinario, tratto digerente e pancreas. Tra le anomalie genitali più comuni rientrano:
- criptorchidismo,
- ipospadia,
- ipoplasia delle piccole labbra,
- utero bicorne.
I bambini che sopravvivono più a lungo presentano generalmente disabilità intellettiva e motoria grave, ritardo della crescita e dello sviluppo, difficoltà di alimentazione e comunicazione e, in alcuni casi, convulsioni.
Diagnosi
Screening prenatale
Il percorso diagnostico dovrebbe iniziare con informazioni chiare sulle differenze tra screening e diagnosi. Gli esami di screening stimano la probabilità che il feto abbia la trisomia 13, ma non possono confermarla né escluderla con certezza.
Prima dello screening viene normalmente eseguita un’ecografia per verificare l’epoca della gravidanza, la vitalità del feto e il numero di embrioni. Quando sono disponibili laboratori accreditati, l’analisi del DNA fetale libero circolante nel sangue materno, chiamata NIPT o cfDNA, può essere offerta dalla decima settimana a tutte le donne, indipendentemente dall’età materna. Il test ricerca soprattutto le trisomie 21, 18 e 13 ed è più accurato dei tradizionali test biochimici, ma rimane un esame di screening.
Dove il NIPT non è disponibile come screening primario, può essere proposto il test combinato tra 11 settimane e 13 settimane più 6 giorni. Comprende la misurazione ecografica della translucenza nucale e il dosaggio nel sangue materno di specifici marcatori della gravidanza.
Un risultato NIPT ad alta probabilità non equivale a una diagnosi. Sono possibili falsi positivi, per esempio perché il DNA analizzato proviene prevalentemente dalla placenta e può non corrispondere completamente a quello del feto. Anche un risultato a bassa probabilità non esclude ogni caso, soprattutto se l’ecografia mostra anomalie.
Ecografie e accertamenti specialistici
Le ecografie prenatali del primo e del secondo trimestre possono rilevare malformazioni cerebrali, cardiache, facciali, renali o scheletriche e un rallentamento della crescita. Tuttavia, l’assenza di anomalie ecografiche non esclude completamente la trisomia 13.
Se lo screening indica un rischio elevato, la translucenza nucale è aumentata o vengono osservate malformazioni importanti, è raccomandata una consulenza genetica presso un centro di medicina materno-fetale. Possono essere richiesti un’ecografia specialistica approfondita e, se necessario, un ecocardiogramma fetale per studiare il cuore.
Conferma diagnostica prima della nascita
La diagnosi prenatale richiede l’analisi diretta dei cromosomi fetali. Il campione può essere ottenuto mediante prelievo dei villi coriali, eseguito nel primo trimestre, oppure mediante amniocentesi, generalmente effettuata più avanti nella gravidanza. Entrambe sono procedure invasive e comportano un piccolo rischio di complicanze, che deve essere discusso con lo specialista.
La villocentesi analizza cellule della placenta. Se il risultato suggerisce un mosaicismo confinato alla placenta o non è coerente con il quadro ecografico, può rendersi necessaria un’amniocentesi per chiarire se l’alterazione è presente anche nel feto.
L’analisi del cariotipo conferma la presenza del cromosoma 13 in eccesso e permette di distinguere una trisomia completa da una traslocazione o, nei limiti del campione esaminato, da un mosaicismo. Test rapidi possono fornire un risultato preliminare, ma non sostituiscono l’analisi cromosomica completa. Esami genomici più estesi non sono necessari di routine per confermare una trisomia 13 già evidente e vengono riservati a casi selezionati.
Diagnosi dopo la nascita
Dopo il parto la sindrome può essere sospettata in base alle caratteristiche fisiche e ai problemi clinici del neonato, ma deve essere confermata mediante l’analisi cromosomica di un campione di sangue. Se si sospetta un mosaicismo non identificato nel sangue, il genetista può valutare l’esame di cellule provenienti da un altro tessuto.
Una volta confermata la diagnosi, gli accertamenti vengono personalizzati. In genere comprendono una valutazione cardiologica con ecocardiogramma e controlli di cervello, reni, vie respiratorie, capacità di alimentarsi, udito e vista. Ulteriori esami sono richiesti in base alle anomalie e ai sintomi presenti.
La diagnosi differenziale comprende altre condizioni cromosomiche o genetiche associate a malformazioni multiple, come la trisomia 18 e la triploidia. Se viene identificata una traslocazione, è importante analizzare anche i cromosomi dei genitori e ricevere una consulenza genetica per stimare il rischio nelle gravidanze future.
Cura
Non esiste una terapia in grado di eliminare il cromosoma 13 in eccesso. Gli obiettivi della cura sono alleviare dolore e disagio, sostenere respirazione e alimentazione, trattare i problemi correggibili e favorire, per quanto possibile, il tempo trascorso dal bambino con la famiglia.
Il piano assistenziale deve essere personalizzato in base alle malformazioni, alla probabilità realistica di beneficio, ai rischi degli interventi e ai valori della famiglia. Le possibilità comprendono cure orientate esclusivamente al comfort, trattamenti intensivi oppure un periodo di prova di alcune terapie, con rivalutazioni concordate. La diagnosi di trisomia 13, da sola, non dovrebbe determinare automaticamente l’esclusione da un trattamento potenzialmente utile.
Pianificazione della nascita
Quando la diagnosi è prenatale, è utile programmare il parto con un’équipe formata da ostetrici, neonatologi, genetisti, specialisti delle malformazioni presenti e professionisti delle cure palliative pediatriche. La nascita dovrebbe avvenire, quando possibile, in una struttura capace di attuare il piano concordato e di evitare separazioni non necessarie tra il neonato e i genitori.
Prima del parto è opportuno discutere in modo concreto se ricorrere alla rianimazione, alla ventilazione, all’alimentazione artificiale e ad altri interventi. Le decisioni possono essere modificate se le condizioni del bambino o gli obiettivi della famiglia cambiano.
Supporto respiratorio e cure palliative
Le difficoltà respiratorie possono dipendere da malformazioni delle vie aeree, scarso tono muscolare, apnee centrali, cardiopatie o infezioni. Il supporto può comprendere ossigeno, ventilazione non invasiva o intubazione. In casi selezionati può essere valutata una tracheostomia.
La ventilazione e la tracheostomia possono prolungare la sopravvivenza o permettere la dimissione in alcuni bambini, ma comportano procedure invasive, rischio di infezioni, ricoveri frequenti e possibile dipendenza prolungata dai dispositivi. La scelta richiede quindi una valutazione multidisciplinare e una discussione approfondita con la famiglia.
Le cure palliative pediatriche non significano abbandonare il bambino e possono essere associate ai trattamenti attivi. Aiutano a controllare dolore, affanno, agitazione e secrezioni, oltre a sostenere genitori e fratelli nelle decisioni e nell’assistenza quotidiana. Se l’obiettivo è esclusivamente il comfort, vengono evitati gli interventi che aggiungerebbero sofferenza senza una ragionevole possibilità di beneficio.
Alimentazione
Le difficoltà di suzione e deglutizione sono frequenti e possono causare crescita insufficiente o passaggio di latte e alimenti nelle vie respiratorie. È spesso necessaria una valutazione da parte di professionisti esperti in nutrizione e deglutizione.
Quando l’alimentazione per bocca non è sicura o sufficiente, può essere utilizzato temporaneamente un sondino naso-gastrico. Se il supporto deve proseguire a lungo, può essere valutata una gastrostomia, cioè un tubicino inserito direttamente nello stomaco. La procedura può facilitare la nutrizione e la somministrazione dei farmaci, ma richiede un intervento e può causare irritazione, perdite, infezioni locali o altre complicanze. Non elimina necessariamente il reflusso o il rischio di aspirazione.
Cardiopatie e interventi chirurgici
Le cardiopatie possono essere trattate con farmaci per controllare l’insufficienza cardiaca e, in casi selezionati, con un intervento correttivo o palliativo. La decisione non dovrebbe basarsi soltanto sulla trisomia, ma deve considerare il tipo di difetto cardiaco, le altre malformazioni, la stabilità respiratoria, la probabilità di dimissione e gli obiettivi concordati.
La chirurgia cardiaca può migliorare i sintomi e prolungare la sopravvivenza in alcuni bambini selezionati, ma non modifica la disabilità neurologica e comporta rischi elevati di complicanze, ricoveri prolungati e necessità di ulteriori procedure.
Anche gli interventi per malformazioni digestive, labbro leporino, palatoschisi o problemi ortopedici vengono valutati caso per caso. Sono indicati quando offrono un beneficio concreto in termini di comfort, alimentazione, mobilità o possibilità di assistenza a domicilio.
Convulsioni, infezioni e altre complicanze
Le crisi epilettiche vengono trattate con farmaci antiepilettici quando si verificano. Una terapia preventiva in assenza di crisi non è normalmente raccomandata, perché i medicinali possono provocare sonnolenza, difficoltà respiratorie e altri effetti indesiderati.
Gli antibiotici sono indicati in presenza di un’infezione batterica documentata o di una specifica indicazione clinica. La profilassi antibiotica continuativa non è una misura di routine e può favorire effetti indesiderati e resistenza agli antibiotici.
Altri trattamenti dipendono dai problemi presenti e possono riguardare reflusso, stitichezza, disturbi renali, vista, udito e anomalie delle vie urinarie. Apparecchi acustici o altri ausili vengono proposti se compatibili con le condizioni del bambino e con gli obiettivi assistenziali.
Follow-up e assistenza quotidiana
I bambini che sopravvivono oltre il periodo neonatale necessitano in genere di un’assistenza coordinata dal pediatra insieme a genetista, cardiologo, neurologo, nutrizionista, fisioterapista e agli altri specialisti necessari. Le visite servono a controllare crescita, alimentazione, respirazione, sviluppo, udito, vista, funzione cardiaca e renale.
Le vaccinazioni e gli screening pediatrici ordinari non devono essere esclusi per la sola presenza della trisomia 13. Fisioterapia, terapia occupazionale, supporto alla comunicazione e interventi precoci possono aiutare a prevenire rigidità, facilitare la gestione quotidiana e valorizzare le capacità del bambino, pur senza correggere la causa genetica.
Stile di vita
Non esistono diete, integratori o rimedi naturali capaci di modificare la trisomia 13. A casa sono utili un piano nutrizionale personalizzato, il corretto uso degli eventuali dispositivi respiratori e di alimentazione, le vaccinazioni, l’igiene delle mani, l’assenza di fumo negli ambienti frequentati dal bambino e attività motorie adattate alle sue condizioni. Integratori e prodotti complementari devono essere discussi con il pediatra, perché possono interferire con i farmaci o risultare difficili da somministrare in presenza di problemi di deglutizione.
Quando rivolgersi al medico
È necessario contattare rapidamente il medico o i servizi di emergenza in presenza di pause respiratorie prolungate, colorazione blu di labbra o pelle, improvvisa difficoltà a respirare, ridotta reattività, convulsioni prolungate, febbre nel neonato, incapacità di alimentarsi, vomito persistente o marcata riduzione delle urine.
Una consulenza genetica è raccomandata anche ai genitori che desiderano una nuova gravidanza, soprattutto se nel bambino è stata identificata una traslocazione cromosomica.
Fonti e bibliografia
Tutti gli aggiornamenti su salute, alimentazione e benessere.


