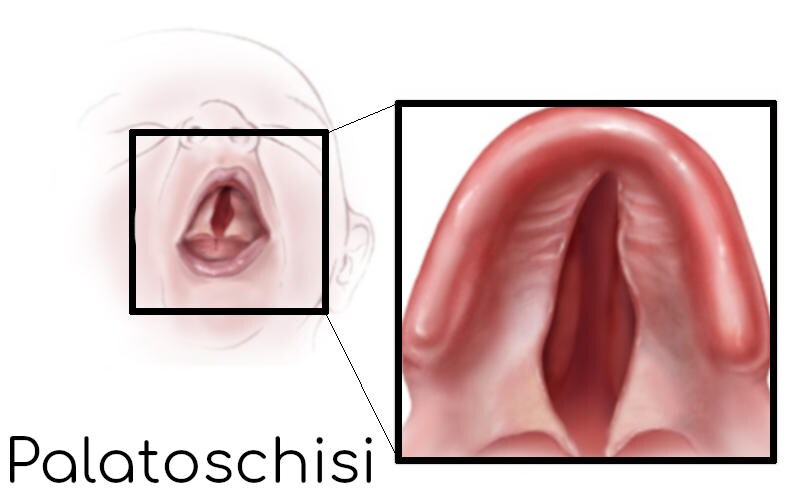
Introduzione
La sindrome di Crouzon è una malattia genetica caratterizzata dalla fusione prematura di alcune ossa del cranio (craniosinostosi). Questa fusione precoce impedisce al cranio di crescere normalmente, alterando la forma finale della testa e del viso, e causa ad esempio:
- fronte prominente,
- occhi distanziati e sporgenti, con possibili problemi di vista dovuti anche alle orbite poco profonde e allo strabismo,
- naso curvo,
- mascella sottosviluppata (ipoplasia mascellare).
I pazienti affetti dalla sindrome di Crouzon possono sviluppare problemi dentali e perdita dell’udito; in alcuni casi possono essere presenti labbro leporino e palatoschisi.
La gravità del quadro complessivo è variabile tra i diversi pazienti, ma la disabilità intellettiva non è una caratteristica tipica della sindrome.
La prognosi dipende soprattutto dalla gravità delle anomalie e dal riconoscimento e trattamento delle possibili complicanze. Con un’assistenza specialistica adeguata, la maggior parte dei pazienti ha un’aspettativa di vita sostanzialmente normale.
Immagini e fotografie
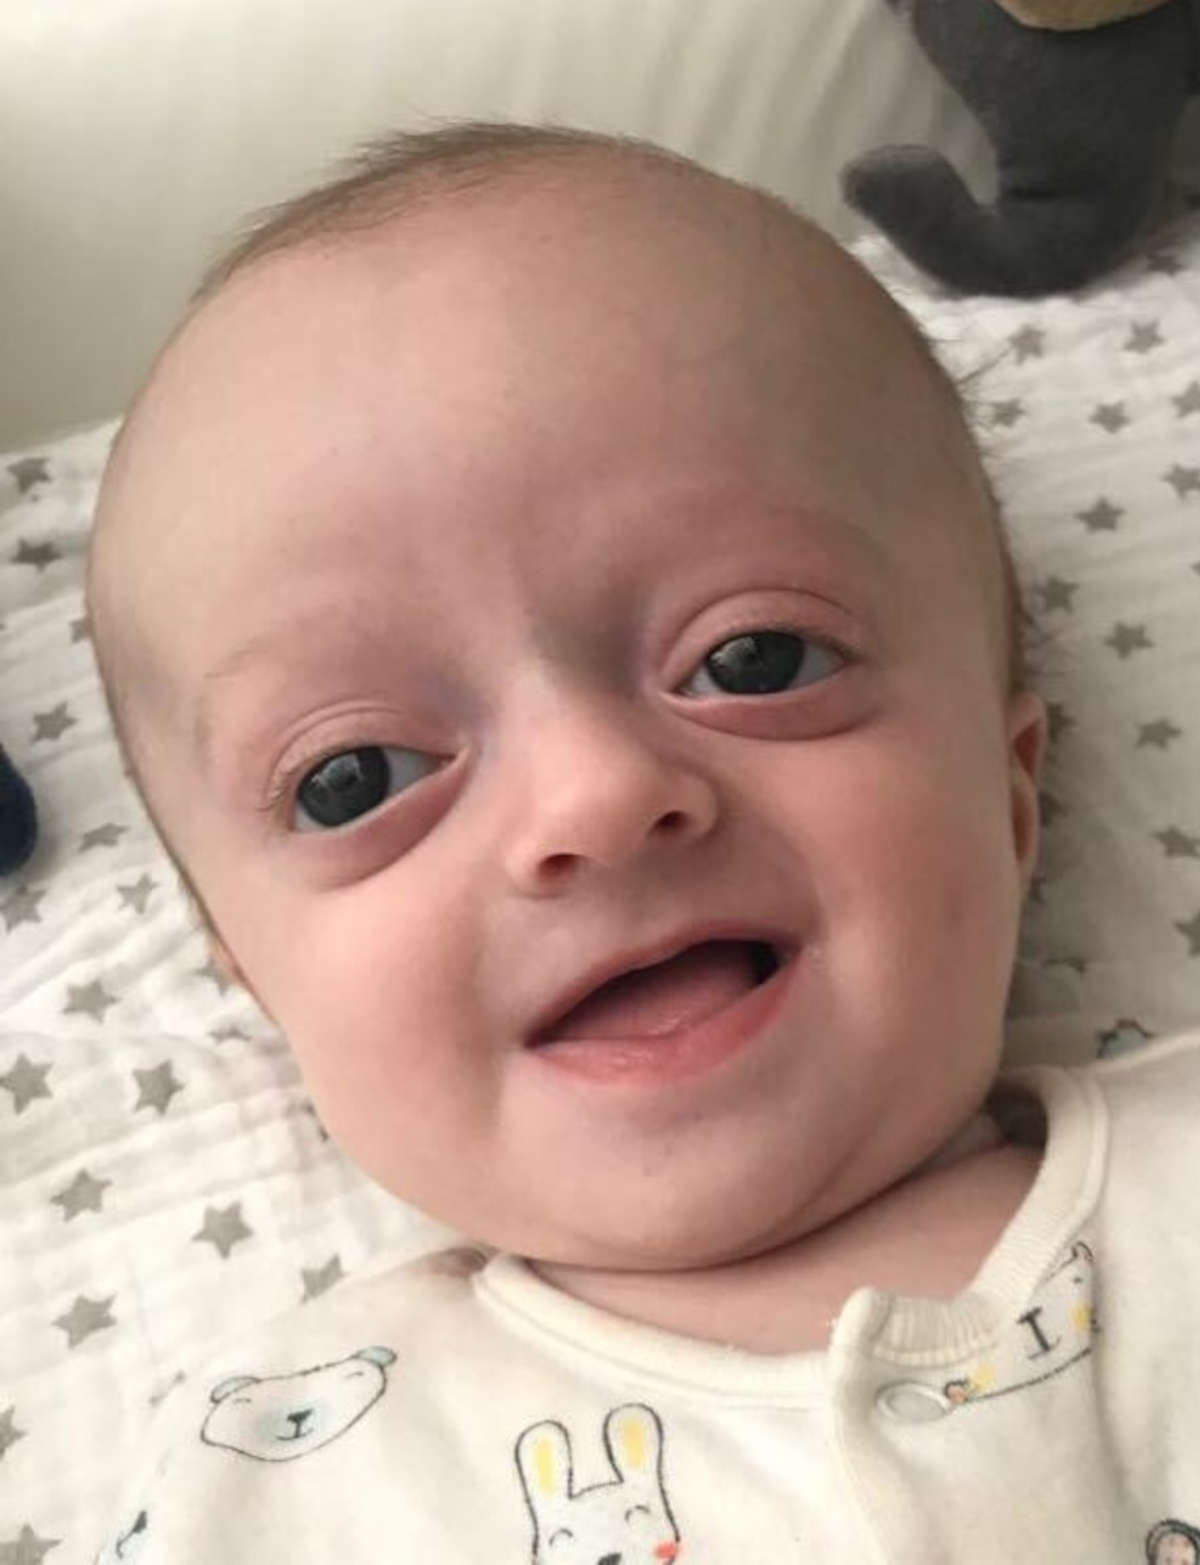
By Octave Crouzon – Octave Crouzon: Dysostose cranio-faciale héréditaire. Bulletins et mémoires de la Société médicale des hôpitaux de Paris Vol. 33, 545-55 (1912) (http://web2.bium.univ-paris5.fr/livanc/?cote=epo0192&do=chapitre), Public Domain, https://commons.wikimedia.org/w/index.php?curid=2049838

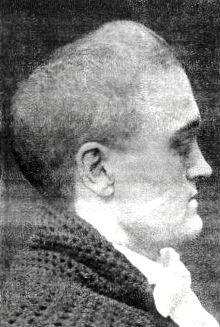
By Arthur J. Bedell, M.D. – “Oxycephalus”, The Journal of The American Medical Association, Vol. LXVIII, No. 26, Public Domain, https://commons.wikimedia.org/w/index.php?curid=130798871
Cause
La sindrome di Crouzon è una malattia genetica rara, che si osserva in circa 16 casi per milione di neonati (1 ogni 60000 neonati circa).
La mutazione genetica responsabile della malattia si trova sul cromosoma 10 ed è a carico del gene FGFR2, depositario della sequenza necessaria a sintetizzare una proteina indicata come “recettore del fattore di crescita dei fibroblasti di tipo 2”. Tra le sue molteplici funzioni questa proteina segnala alle cellule immature di diventare cellule ossee durante lo sviluppo embrionale.
Si ritiene che le mutazioni determinino la produzione di una proteina anomala ed eccessivamente attiva, che causa la fusione prematura delle ossa del cranio.
La sindrome di Crouzon viene trasmessa secondo il modello autosomico dominante, è cioè sufficiente un’unica copia alterata del gene, ereditata da un unico genitore, per causare gli effetti della malattia. Questo significa che un genitore può trasmettere la mutazione ai propri figli con una probabilità del 50% per ogni gravidanza.
La sindrome ha penetranza completa, si manifesta cioè in tutti i neonati portatori della mutazione, ma espressività variabile, ovvero può manifestarsi in modo più o meno evidente in pazienti diversi anche all’interno della stessa famiglia. Il quadro dipende, ad esempio, da quali suture craniche sono coinvolte, nonché dall’ordine e dalla velocità di progressione.
Si noti in ogni caso che in circa il 50% dei pazienti la mutazione è il risultato di mutazioni de novo, ovvero comparse casualmente nella cellula uovo, nello spermatozoo o nelle primissime fasi dello sviluppo e non ereditate dai genitori.
Sintomi
La sindrome di Crouzon può essere sospettata fin dalla nascita per la forma del cranio e del viso o per un’anamnesi familiare positiva. In alcuni bambini, tuttavia, i segni sono inizialmente lievi e diventano più evidenti durante i primi anni di vita.
Le più comuni caratteristiche comprendono:
- appiattimento posteriore del cranio (brachicefalia), che assume un aspetto alto e stretto,
- aumento anomalo della distanza tra gli occhi (ipertelorismo oculare),
- occhi sporgenti (proptosi), che possono quindi non essere completamente protetti dalle palpebre e vengono perciò esposti al rischio di lesioni della congiuntiva e della cornea,
- fronte appiattita,
- naso a becco e mascella superiore sottosviluppata, con possibile malocclusione.
Questi pazienti possono anche soffrire di labbro leporino e/o palatoschisi, perdita dell’udito, strabismo e problemi dentali.
Mani e piedi appaiono del tutto normali e questo consente la diagnosi differenziale con altre craniosinostosi:
- sindrome di Apert, che condivide numerosi sintomi ma presenta alterazioni delle estremità, come la sindattilia,
- sindrome di Pfeiffer, che si manifesta anche con alluci e pollici corti e larghi.
La progressiva comparsa o accentuazione delle deformità craniofacciali nei primi anni di vita può contribuire a formulare la diagnosi clinica.
Diagnosi
La diagnosi parte dalla valutazione clinica e deve essere completata in un centro con esperienza nelle craniosinostosi. È importante non ritardare l’invio allo specialista per eseguire accertamenti non indispensabili, perché alcune opzioni chirurgiche dipendono dall’età del bambino.
Durante la visita vengono raccolte informazioni sulla gravidanza, sulla crescita, sulla respirazione durante il sonno, sulla vista, sull’udito, sull’alimentazione e sullo sviluppo. Si valuta inoltre l’eventuale presenza di casi simili in famiglia.
L’esame obiettivo comprende:
- osservazione della forma e della crescita del cranio, con misurazione periodica della circonferenza cranica,
- valutazione delle suture craniche e delle caratteristiche del viso,
- esame degli occhi e della capacità delle palpebre di chiudersi completamente,
- valutazione delle vie aeree, della bocca, dei denti, delle orecchie e dell’udito,
- ricerca di caratteristiche utili a distinguere la sindrome di Crouzon da altre craniosinostosi sindromiche.
Esami di imaging
Quando il sospetto clinico è elevato, l’esame più accurato per confermare la craniosinostosi e definire quali suture siano coinvolte è la TC craniofacciale con ricostruzione tridimensionale. Nei bambini si utilizzano protocolli a bassa dose di radiazioni. La TC è particolarmente importante per pianificare l’intervento, ma non deve essere ripetuta senza una precisa indicazione clinica.
La risonanza magnetica non impiega radiazioni ionizzanti e viene utilizzata per studiare il cervello, i ventricoli e la parte posteriore del cranio. Nella sindrome di Crouzon è generalmente indicata alla presa in carico per cercare dilatazione dei ventricoli, idrocefalo, malformazione di Chiari e altre anomalie. La necessità di ripeterla dipende dai risultati e dall’evoluzione clinica.
Valutazione delle complicanze
La pressione all’interno del cranio non può essere valutata con un singolo test infallibile. Il controllo comprende la crescita cranica, i sintomi, il fondo oculare e, quando il bambino collabora, la tomografia ottica computerizzata o OCT, un esame non invasivo del nervo ottico. L’assenza di gonfiore del nervo ottico non esclude con certezza l’ipertensione endocranica, soprattutto nei bambini piccoli. Nei casi dubbi o discordanti può essere necessario misurare direttamente la pressione intracranica durante un ricovero.
La valutazione iniziale comprende inoltre una visita oculistica completa. L’udito viene controllato con esami adatti all’età, come timpanometria, otoemissioni acustiche o audiometria. Nei primi anni sono raccomandati controlli otorinolaringoiatrici e audiologici regolari, perché otiti e ipoacusia possono interferire con lo sviluppo del linguaggio.
La polisonnografia, cioè la registrazione del sonno e della respirazione, permette di identificare le apnee ostruttive anche quando i sintomi sono poco evidenti. Nelle craniosinostosi sindromiche viene normalmente eseguita dopo la presa in carico e ripetuta secondo il programma stabilito dal centro, in genere con controlli periodici almeno durante i primi anni di vita. Se rileva apnee moderate o gravi, può essere indicata un’endoscopia delle vie aeree per localizzare l’ostruzione.
Conferma genetica
Dopo avere confermato la craniosinostosi, l’analisi genetica può identificare una variante patogena del gene FGFR2 e confermare la diagnosi. Se il risultato è negativo ma il sospetto rimane, lo specialista può proporre un pannello che comprende altri geni associati alle craniosinostosi. Un risultato negativo non esclude sempre la malattia, perché non tutte le alterazioni genetiche sono identificabili con gli esami disponibili.
La consulenza genetica aiuta la famiglia a comprendere il risultato, il rischio per eventuali fratelli e sorelle e la probabilità di trasmissione ai futuri figli. In una famiglia in cui sia già nota la variante genetica, possono essere discusse anche le possibilità di diagnosi prenatale.
Cura
Gli obiettivi della cura sono assicurare spazio sufficiente alla crescita del cervello, prevenire danni alla vista e all’udito, mantenere libere le vie respiratorie e correggere, quando necessario, le anomalie del cranio, del viso e dei denti. Non esiste un farmaco capace di correggere la causa genetica: il trattamento si basa soprattutto sulla chirurgia e sulla gestione delle singole complicanze.
La presa in carico deve avvenire in un centro specializzato e coinvolge, secondo le necessità, pediatra, genetista, neurochirurgo, chirurgo craniofacciale e maxillofacciale, anestesista pediatrico, oculista, otorinolaringoiatra, specialista del sonno, odontoiatra, ortodontista, logopedista e psicologo.
Chirurgia del cranio
Nella sindrome di Crouzon la correzione chirurgica della craniosinostosi è generalmente raccomandata, perché la deformità non migliora spontaneamente e il rischio di aumento della pressione intracranica è significativo. L’intervento espande e rimodella il cranio, con l’obiettivo di proteggere cervello e nervi ottici e migliorare la forma della testa.
Il primo intervento viene di solito programmato entro il primo anno di vita, spesso intorno ai 6-9 mesi. Può essere anticipato se compaiono ipertensione endocranica, rapido peggioramento, grave esposizione degli occhi o problemi respiratori. Tecnica e tempi dipendono dalle suture interessate, dalla forma del cranio e dall’esperienza del centro.
Nella sindrome di Crouzon viene spesso preferita l’espansione della parte posteriore del cranio, eventualmente mediante distrazione osteogenetica. Questa tecnica sposta gradualmente le ossa e permette di aumentare il volume cranico. Altri bambini possono richiedere un rimodellamento aperto o un avanzamento fronto-orbitario. Le procedure mini-invasive sono riservate a situazioni selezionate e devono essere eseguite molto precocemente; nelle forme sindromiche possono comportare un maggiore rischio di dover intervenire nuovamente.
La chirurgia cranica può offrire benefici importanti, ma comporta rischi quali sanguinamento e necessità di trasfusione, infezione, problemi di cicatrizzazione, perdita di liquido cerebrospinale, complicanze anestesiologiche e necessità di ulteriori interventi durante la crescita. Questi rischi vengono valutati e discussi con la famiglia dal team specialistico.
Se in un caso selezionato l’intervento viene rinviato, è indispensabile un monitoraggio molto stretto della pressione intracranica. La comparsa di un suo aumento rappresenta un’indicazione al trattamento.
Chirurgia del viso e delle orbite
L’ipoplasia della parte centrale del viso può essere trattata con interventi di avanzamento facciale, spesso associati a distrazione osteogenetica. Queste procedure aumentano la protezione degli occhi, migliorano lo spazio delle vie aeree e correggono in parte la malocclusione.
In assenza di problemi urgenti, l’avanzamento facciale viene generalmente programmato più avanti durante la crescita. Viene invece anticipato quando le palpebre non riescono a proteggere la cornea o quando sono presenti gravi apnee ostruttive. Un intervento molto precoce può rendere più probabile la necessità di una nuova correzione, perché la parte centrale del viso continua a crescere poco.
Protezione della vista
I controlli oculistici servono a riconoscere precocemente danni alla cornea, strabismo, difetti visivi, ambliopia strabica e segni di ipertensione intracranica. Se gli occhi non sono completamente coperti dalle palpebre, possono essere prescritti lacrime artificiali, gel o altre misure protettive. Nei casi più gravi può essere necessaria una procedura chirurgica urgente.
Lo strabismo e l’ambliopia vengono trattati con occhiali, bendaggio dell’occhio dominante o chirurgia, a seconda dell’età e del tipo di disturbo. Questi trattamenti non correggono la sindrome, ma possono preservare lo sviluppo della vista.
Apnee notturne e problemi respiratori
Il trattamento delle apnee ostruttive dipende dalla gravità e dalla sede dell’ostruzione. Se sono presenti tonsille o adenoidi ingrossate, la loro rimozione può migliorare la respirazione, ma non sempre risolve completamente il problema perché l’ostruzione può interessare più livelli.
La CPAP o la BiPAP, apparecchi che mantengono aperte le vie aeree mediante una maschera durante il sonno, possono essere utilizzate come trattamento o in attesa di un intervento. Sono efficaci solo se indossate regolarmente e possono causare irritazione della pelle, secchezza nasale o difficoltà di adattamento; la maschera deve essere scelta e controllata con attenzione durante la crescita del viso.
Nei casi gravi possono essere necessari l’avanzamento della parte centrale del viso e, più raramente, altri sistemi temporanei di supporto delle vie aeree o una tracheotomia. La scelta richiede una valutazione multidisciplinare.
Idrocefalo e malformazione di Chiari
La semplice dilatazione dei ventricoli non equivale sempre a idrocefalo. Il trattamento è necessario quando la dilatazione progredisce ed è accompagnata da aumento della pressione o da altri segni clinici.
Le opzioni possono comprendere l’espansione cranica, il trattamento di eventuali ostacoli alla circolazione venosa o del liquido cerebrospinale, la ventricolostomia endoscopica o l’inserimento di una derivazione. La scelta dipende dalla causa e dall’anatomia del singolo paziente. Anche la malformazione di Chiari viene trattata solo quando provoca sintomi o problemi documentati, secondo la valutazione neurochirurgica.
Udito, denti e sviluppo
Le otiti con accumulo di liquido nell’orecchio medio possono essere trattate con tubicini di ventilazione. Se l’ipoacusia persiste, possono essere necessari apparecchi acustici. I tubicini possono causare secrezioni, infezioni o lasciare una piccola perforazione del timpano e richiedono quindi controlli otorinolaringoiatrici.
Malocclusione, affollamento dentale e anomalie dell’eruzione vengono gestiti con controlli odontoiatrici, ortodonzia e, in casi selezionati, chirurgia delle mascelle. È utile valutare periodicamente linguaggio, apprendimento e benessere psicologico, intervenendo con logopedia o altri sostegni quando necessario.
Stile di vita
Non esistono diete, integratori o rimedi casalinghi capaci di riaprire le suture craniche o sostituire la chirurgia. Sono tuttavia utili una scrupolosa igiene orale, i controlli dentistici, l’aderenza alle terapie per vista, udito e respirazione e il mantenimento di un peso adeguato, perché il sovrappeso può aggravare le apnee. È opportuno evitare il fumo passivo e segnalare al medico russamento, sonno agitato, pause respiratorie o difficoltà scolastiche.
Controlli nel tempo
Il follow-up prosegue durante la crescita e, quando necessario, in età adulta. Comprende controlli craniofacciali, neurochirurgici, oculistici, respiratori, audiologici e odontoiatrici. Anche dopo un intervento ben riuscito possono comparire nuovamente ipertensione intracranica, apnee, problemi visivi o alterazioni della crescita facciale.
È necessario richiedere rapidamente una valutazione medica in presenza di mal di testa persistente o in peggioramento, vomito ripetuto, sonnolenza insolita, cambiamenti della vista, perdita di abilità già acquisite, crisi convulsive, arrossamento o dolore agli occhi, impossibilità di chiudere le palpebre, pause respiratorie prolungate o colorazione bluastra della pelle. Le difficoltà respiratorie acute o un rapido peggioramento neurologico richiedono assistenza urgente.
Fonti e bibliografia
- MedLinePlus
- Crouzon Syndrome – Christopher D. Conrady; Bhupendra C. Patel
- RareDiseases
- Ospedale Bambino Gesù
Tutti gli aggiornamenti su salute, alimentazione e benessere.