Preferisci ascoltare il riassunto audio? Abbiamo scelto una voce realizzata con strumenti avanzati IA per rendere rendere i nostri testi subito accessibili a tutti
La notizia in breve
All’ospedale pediatrico Meyer di Firenze è stato asportato un craniofaringioma, un tumore cerebrale benigno, a un bambino di cinque anni mediante una tecnica endoscopica mini-invasiva attraverso il naso, senza provocare cicatrici o gonfiore post-chirurgico. Questo tipo di tumore presenta un alto tasso di recidiva se non rimosso in modo completo.
Il paziente era seguito dall’età di due anni e mezzo dall’equipe del dottor Lorenzo Genitori, primario della Uoc di Neurochirurgia e direttore del dipartimento Testa-Collo dell’Aou Meyer Irccs. Per evitare gravi turbe metaboliche legate all’asportazione nei bambini piccoli, il percorso clinico ha compreso inizialmente il posizionamento di un catetere nella parte cistica della lesione e, a distanza di un anno, un secondo intervento mini-invasivo endoscopico trans-cerebrale di perforazione della parete cistica a seguito della crescita della massa.
Successivamente, a causa di un ulteriore aumento della componente cistica, si è proceduto alla rimozione. “La decisione è stata quella di rimuovere il craniofaringioma”, spiega il dottor Mirko Scagnet, responsabile della Sos di chirurgia endoscopica del basicranio. L’operazione ha coinvolto neurochirurghi, otorinolaringoiatri e personale infermieristico specializzato. L’intervento è riuscito, il bambino ha lasciato la struttura nei giorni successivi e ha ripreso le sue attività quotidiane.
Fotoillustrazione realizzata con l’ausilio di software IA
Un tumore benigno in una sede delicata
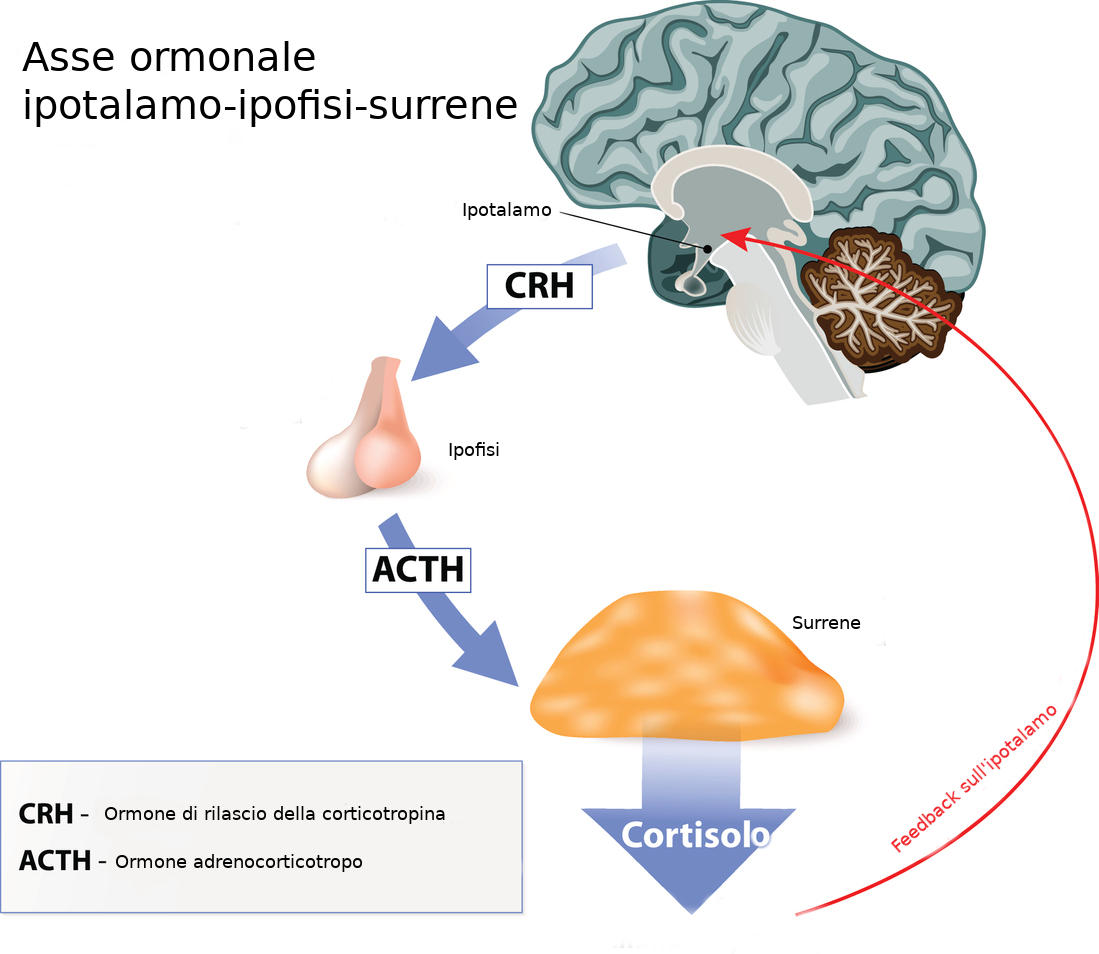
Il craniofaringioma è considerato benigno perché non dà metastasi e cresce lentamente, ma la sua posizione lo rende clinicamente complesso. Nasce nella regione della sella turcica, alla base del cranio, a stretto contatto con l’ipofisi, l’ipotalamo e le vie visive. Si origina da residui di tessuto embrionale e si presenta spesso con una componente solida e una o più cisti piene di liquido, talvolta con calcificazioni.
Nei bambini è un tumore raro, ma rappresenta una delle lesioni più frequenti di quella specifica area cerebrale in età pediatrica. I sintomi derivano dalla compressione delle strutture vicine: mal di testa e vomito da aumento della pressione intracranica, disturbi della vista, rallentamento della crescita e alterazioni ormonali, tra cui un’eccessiva produzione di urina e sete intensa legate al deficit di ormone antidiuretico.
Il dilemma tra rimozione completa e funzione
Il nodo centrale della cura è un equilibrio. Una rimozione incompleta espone al rischio di recidiva, mentre un’asportazione aggressiva vicino all’ipotalamo può lasciare danni permanenti. L’ipotalamo regola fame, sazietà, temperatura corporea, sonno e metabolismo: una sua lesione può causare la cosiddetta obesità ipotalamica, difficile da controllare, oltre a disturbi del comportamento e dell’equilibrio ormonale.
Per questo, soprattutto nei bambini molto piccoli, si ricorre spesso a strategie graduali: drenare o ridurre le cisti con procedure poco invasive, guadagnare tempo e rinviare l’intervento definitivo a quando il rapporto tra benefici e rischi appare più favorevole. Quale sia l’approccio migliore in ciascun caso resta oggetto di discussione tra gli specialisti, e la scelta dipende dalle dimensioni, dalla forma e dai rapporti del tumore con le strutture circostanti.
La via endoscopica attraverso il naso
L’approccio endoscopico endonasale raggiunge la base cranica passando dalle cavità nasali e dal seno sfenoidale, senza aprire il cranio né manipolare il tessuto cerebrale sovrastante. Offre una visione ravvicinata della regione sellare e, in casi selezionati, riduce il trauma chirurgico e i tempi di recupero. Richiede la collaborazione tra neurochirurghi e otorinolaringoiatri, perché il corridoio di accesso attraversa strutture nasali e sinusali.
Nei bambini la tecnica presenta difficoltà specifiche: le cavità nasali sono più piccole e i seni paranasali non sono ancora completamente sviluppati. Tra le complicanze possibili c’è la perdita di liquido cerebrospinale dal naso, che richiede un’accurata ricostruzione della base cranica al termine dell’intervento.
Un percorso che continua dopo l’intervento
Anche dopo una rimozione riuscita, il craniofaringioma richiede un monitoraggio a lungo termine con controlli radiologici periodici, visti il rischio di ricomparsa e la possibilità di effetti tardivi. Molti pazienti necessitano di una terapia ormonale sostitutiva per compensare il deficit ipofisario, e la gestione coinvolge endocrinologi pediatrici, oftalmologi e altri specialisti. Il controllo del peso e delle abitudini alimentari assume un ruolo importante, pur sapendo che, quando l’ipotalamo è coinvolto, l’aumento di peso non dipende solo dallo stile di vita.
Tutti gli aggiornamenti su salute, alimentazione e benessere.