La notizia in breve
Uno studio internazionale, coordinato da ricercatori dell’Istituto Superiore di Sanità, dell’Ospedale Pediatrico Bambino Gesù e della Fondazione Bietti e pubblicato su Jama Ophthalmology, ha identificato un’alterazione genetica all’origine di alcune forme di retinite pigmentosa. La patologia comprende un gruppo eterogeneo di malattie ereditarie della retina che possono manifestarsi sia in età pediatrica sia nell’adulto, provocando difficoltà visive in condizioni di scarsa illuminazione e una progressiva perdita della visione periferica, fino a una grave compromissione della vista.
Attraverso il sequenziamento del genoma di 13 pazienti provenienti da diversi Paesi, i ricercatori hanno rilevato che specifiche varianti del gene PRKCZ possono essere responsabili di una forma recessiva di retinite pigmentosa a esordio generalmente adulto. Le indagini hanno evidenziato che le alterazioni del gene compromettono le funzioni della proteina PKCZ, fondamentale per mantenere la salute dei fotorecettori retinici.
“Nonostante gli straordinari progressi della genetica negli ultimi anni una quota significativa di pazienti con retinite pigmentosa rimane ancora senza una diagnosi molecolare”, sottolinea la prima firmataria dello studio Viviana Cordeddu, ricercatrice dell’Istituto Superiore di Sanità, aggiungendo che “l’identificazione di PRKCZ ci permette di fornire una risposta a nuove famiglie e contribuisce a comprendere meglio i meccanismi biologici alla base della degenerazione della retina”.
“La scoperta apre inoltre nuove prospettive per lo sviluppo di strumenti diagnostici più accurati e di future terapie sempre più mirate”, conclude il coordinatore dello studio Marco Tartaglia, responsabile della Funzione di ricerca di Genetica molecolare e genomica funzionale all’Ospedale Pediatrico Bambino Gesù.
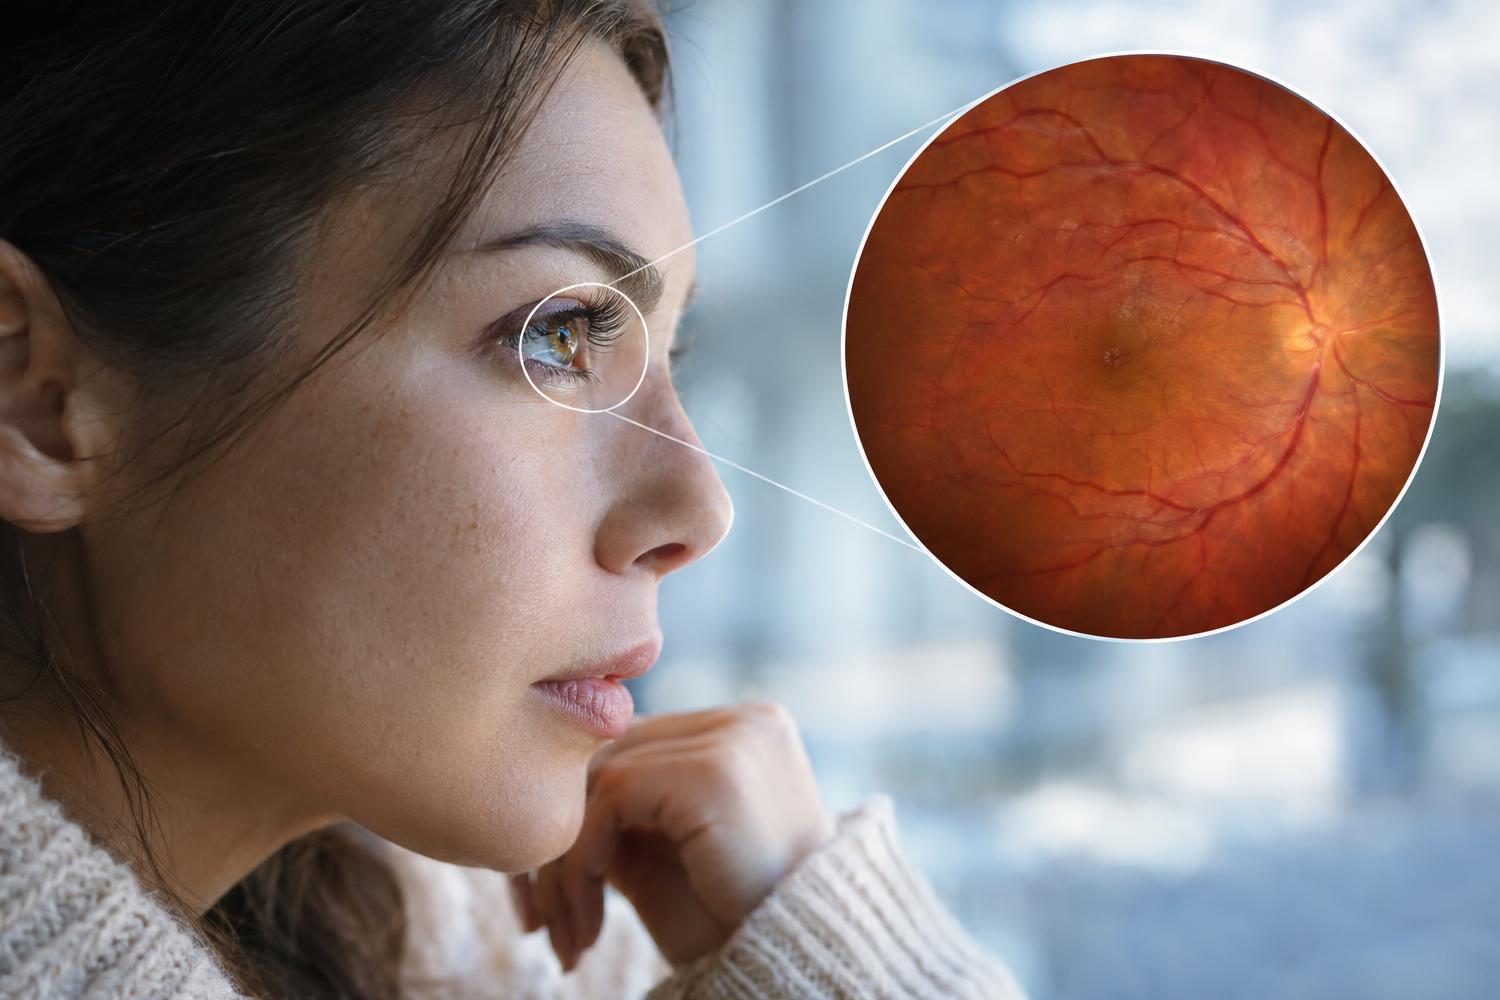
Fotoillustrazione realizzata con l’ausilio di software IA
Che cos’è la retinite pigmentosa
La retinite pigmentosa non è una singola malattia, ma un gruppo di distrofie retiniche ereditarie accomunate da un meccanismo: la progressiva perdita dei fotorecettori, le cellule della retina che trasformano la luce in segnale nervoso. Nella forma tipica si danneggiano per primi i bastoncelli, responsabili della visione notturna e periferica. Per questo i primi sintomi sono la difficoltà a vedere al buio e il restringimento del campo visivo, la cosiddetta visione “a tunnel”.
Solo in una fase successiva vengono coinvolti anche i coni, che garantiscono la visione centrale, dei dettagli e dei colori. Il decorso è in genere lento e molto variabile da persona a persona, anche all’interno della stessa famiglia.
Perché la genetica conta
Le alterazioni associate a questa malattia riguardano molti geni diversi e possono trasmettersi con modalità differenti: dominante, recessiva o legata al cromosoma X. Nella forma recessiva, come quella descritta per il gene PRKCZ, la malattia compare quando entrambe le copie del gene sono alterate. I genitori sono di solito portatori sani, con una sola copia modificata e nessun sintomo, e questo spiega perché la malattia possa comparire in famiglie senza casi precedenti.
Il sospetto clinico nasce dall’esame del fondo oculare, dallo studio del campo visivo, dalla tomografia della retina e dall’elettroretinogramma, che misura la risposta elettrica dei fotorecettori alla luce. La diagnosi molecolare, cioè l’identificazione del gene responsabile, ha poi un valore pratico: permette di stimare meglio l’evoluzione, di offrire una consulenza genetica alla famiglia sul rischio di ricorrenza e di verificare l’accesso a sperimentazioni o terapie mirate a specifici geni.
Cosa si può fare oggi
Per la maggior parte delle forme non esiste ancora una cura capace di arrestare la degenerazione. La gestione si basa sul monitoraggio, sul trattamento di complicanze associate come la cataratta o l’edema della parte centrale della retina, e sulla riabilitazione visiva con ausili per l’ipovisione. Per un numero limitato di geni sono già disponibili o in sviluppo terapie geniche, che puntano a fornire alle cellule una copia funzionante del gene difettoso. Proprio per questo ogni nuovo gene identificato allarga il numero di pazienti che possono rientrare in percorsi di ricerca.
Cosa resta incerto
Un gene descritto in un gruppo ristretto di pazienti, nel caso specifico tredici, rappresenta un primo passo. Restano da chiarire quanto questa forma sia frequente, quale sia il decorso tipico e quanto vari da persona a persona. Ancora da definire anche il ruolo preciso della proteina nei fotorecettori nel tempo. Il passaggio da una scoperta genetica a una terapia disponibile richiede in genere molti anni di studi, e l’esito non è garantito.
Tutti gli aggiornamenti su salute, alimentazione e benessere.