La notizia in breve
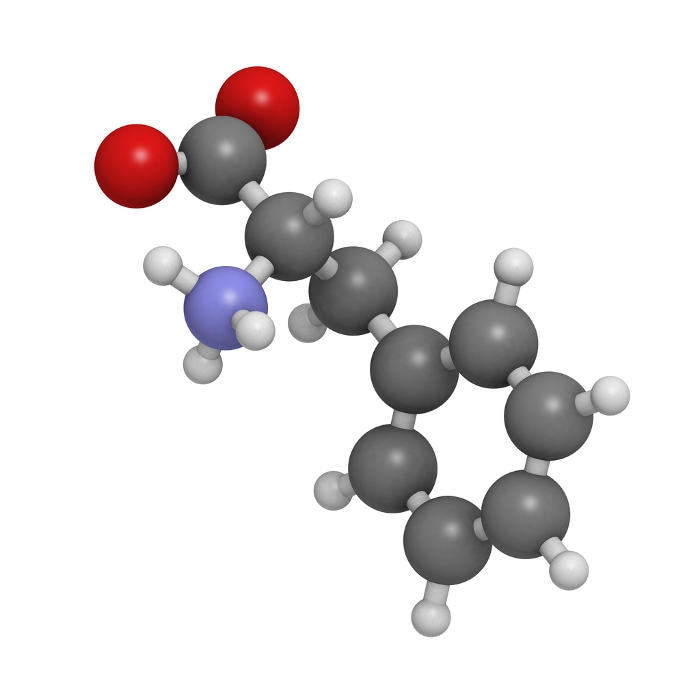
La fenilchetonuria (PKU) è una patologia metabolica rara di origine genetica a trasmissione autosomica recessiva che in Italia colpisce in media un nato ogni 5mila. Il disturbo è causato da un difetto del gene PAH, che compromette la produzione dell’enzima fenilalanina idrossilasi ed impedisce il corretto smaltimento della fenilalanina, amminoacido presente negli alimenti proteici che si accumula nel sangue diventando tossico per il sistema nervoso centrale. In assenza di un intervento tempestivo nei primi giorni di vita, tale accumulo causa danni neurologici precoci e progressivi, provocando grave disabilità intellettiva, forte aggressività e azioni incontrollate.
La diagnosi precoce avviene attraverso lo screening neonatale obbligatorio, eseguito tramite prelievo di una goccia di sangue tra le 48 e le 72 ore dalla nascita, che permette di evitare le complicanze cognitive più severe. Il trattamento comprende una dieta ipoproteica affiancata o integrata da terapie farmacologiche. Tuttavia, la gestione clinica lungo l’arco della vita presenta criticità legate alla difficoltà di mantenere il regime alimentare consigliato e alla svalutazione dei rischi, tema approfondito durante un media tutorial dedicato alla patologia.
In merito alla continuità terapeutica, Alberto Burlina, ricercatore senior dell’Università di Padova, ha dichiarato: “È importante ricordare che è ancora presente un profondo bisogno medico insoddisfatto: la gestione quotidiana richiede una rigorosa e complessa terapia dietetica a basso contenuto di fenilalanina per tutta la vita, mentre l’assenza di percorsi strutturati di transizione verso l’età adulta porta una significativa quota dei pazienti ad allontanarsi dal monitoraggio clinico, esponendosi a complicanze neuro cognitive e psicosociali a lungo termine. Il mancato controllo nutrizionale, se protratto, può infatti comportare rallentamento cognitivo, difficoltà di concentrazione, aggressività, alterazioni dell’umore e dello stato ansioso”. Burlina ha indicato come necessaria “un’assistenza multidisciplinare continua, omogenea sul territorio nazionale, capace di accompagnare i pazienti dall’infanzia all’età adulta, favorendo in questo modo l’aderenza alle raccomandazioni.”
Fotoillustrazione realizzata con l’ausilio di software IA
Che cosa accade nell’organismo
Nella fenilchetonuria il problema non è la fenilalanina in sé, un amminoacido essenziale che tutti assumiamo con le proteine, ma l’incapacità di trasformarla. Quando l’enzima fenilalanina idrossilasi funziona poco o non funziona, l’amminoacido si accumula nel sangue e raggiunge il cervello in quantità eccessive. Si ritiene che il danno derivi da più meccanismi insieme: interferenza con il passaggio di altri amminoacidi attraverso la barriera ematoencefalica, ridotta produzione di neurotrasmettitori come dopamina e serotonina, alterazioni della mielina.
La trasmissione autosomica recessiva significa che la malattia compare quando entrambi i genitori, di solito sani e inconsapevoli, trasmettono una copia alterata del gene. Per questo la storia familiare spesso non offre indizi, e lo screening neonatale resta lo strumento che intercetta la condizione prima che produca danni. Esistono inoltre forme di gravità diversa, a seconda di quanta attività enzimatica residua è conservata.
Perché la dieta è difficile da sostenere
Il trattamento dietetico non consiste semplicemente nel “mangiare meno proteine”. Le proteine naturali vengono fortemente limitate e il fabbisogno viene coperto da sostituti proteici privi di fenilalanina, integrati con alimenti speciali a basso contenuto proteico. Occorre anche attenzione ad alcuni dolcificanti che contengono fenilalanina. Si tratta di un regime che incide sulla vita sociale, sul gusto e sull’organizzazione quotidiana, ed è comprensibile che l’aderenza tenda a calare con l’adolescenza e l’età adulta.
Nel bambino il cervello in sviluppo è particolarmente vulnerabile, mentre nell’adulto i danni da livelli elevati sono in genere meno drammatici e più sfumati: difficoltà di attenzione, rallentamento, disturbi dell’umore e ansia. Proprio questa minore evidenza può favorire la sottovalutazione del rischio. Il consenso clinico prevalente indica il trattamento per tutta la vita; restano invece oggetto di discussione i livelli ottimali da mantenere nell’adulto e quanto i sintomi legati a una perdita di controllo siano reversibili una volta ripristinato.
La transizione all’età adulta
Il passaggio dai servizi pediatrici a quelli per adulti è un punto critico comune a molte malattie croniche nate nell’infanzia. Un aspetto specifico della PKU è la fenilchetonuria materna: livelli elevati di fenilalanina durante la gravidanza possono danneggiare il feto, anche se questo non ha la malattia. Per le donne con PKU il controllo metabolico prima e durante la gestazione è quindi considerato essenziale, e questo rende la continuità di cura ancora più rilevante.
La gestione multidisciplinare riunisce di solito medico metabolista, dietista, psicologo e altre figure. L’obiettivo è sostenere nel tempo un trattamento che, a differenza di molte terapie, richiede un impegno attivo e quotidiano da parte della persona.
Tutti gli aggiornamenti su salute, alimentazione e benessere.